1. Contexto e Relevância para o TEN
A etiologia e a fisiopatologia da obesidade representam, isoladamente, um dos tópicos mais densos e recorrentes em toda a história da Prova de Título de Especialista em Nutrologia. Desde as primeiras edições do TEN até a prova de 2024, esse tema alimenta questões sobre regulação central do apetite, hormônios periféricos de saciedade, microbiota intestinal, causas monogênicas, termogênese adaptativa, medicamentos indutores de ganho de peso e obesidade secundária a doenças endócrinas. O candidato que domina a fisiologia da homeostase energética consegue responder corretamente questões que na superfície parecem tratar de assuntos distintos, porque toda a farmacologia antiobesidade, toda a cirurgia bariátrica e todo o manejo do diabetes na obesidade derivam desse substrato mecanístico.
A lógica de cobrança da banca segue um padrão identificável: o enunciado descreve um caso clínico ou apresenta uma afirmativa sobre um mecanismo biológico e o candidato precisa identificar se o mecanismo está correto, qual o hormônio responsável por aquele efeito ou qual a sequência de eventos que explica o quadro descrito. Para acertar essas questões, não basta memorizar que "a leptina suprime o apetite" ou que "a grelina estimula a fome". É preciso saber onde cada molécula age, por qual via sinaliza, qual a consequência da resistência a ela, e como isso se conecta com o fenômeno clínico que a questão apresenta.
🎯 PONTO DE PROVA - Padrão de cobrança neste capítulo
Questões sobre regulação do apetite exploraram: (1) a diferença funcional entre NPY/AgRP e POMC/CART; (2) o papel do receptor MC4R; (3) o que distingue saciação de saciedade; (4) as condições em que a grelina está elevada apesar da obesidade (Prader-Willi, anorexia nervosa); (5) a relação da microbiota com o ganho de peso via LPS e endotoxemia metabólica; (6) o mecanismo da termogênese adaptativa e por que o peso reconquistado é biologicamente esperado. Cada um desses pontos já caiu na prova ao menos uma vez entre 2022 e 2024.
1.1 Epidemiologia: os números que entram nos enunciados
Compreender a magnitude da obesidade é necessário porque a banca frequentemente usa dados epidemiológicos para contextualizar questões de fisiopatologia ou justificar a importância de determinado mecanismo. Globalmente, estima-se que 2,3 bilhões de adultos estejam acima do peso, sendo 700 milhões com obesidade (IMC acima de 30 kg/m²), conforme projeções de 2025. No Brasil, segundo o Vigitel 2025, o número de adultos com obesidade cresceu 118% entre 2006 e 2024, passando de 11,8% para mais de 26% da população adulta. No mesmo período, o diabetes cresceu 135%, refletindo a associação direta entre adiposidade excessiva e resistência à insulina.
A ABESO, em suas Diretrizes Brasileiras de Tratamento Farmacológico da Obesidade 2026, reafirma que a obesidade é uma doença crônica, progressiva e recidivante, com fisiopatologia centrada na disfunção neuroendócrina da regulação do peso, adiposidade ectópica e inflamação metabólica. Essa definição é fundamental para a prova: a banca espera que o candidato saiba que obesidade não é fraqueza de caráter, mas sim uma desordem fisiológica com mecanismos biológicos definidos e tratamento baseado em evidências.
2. Definição Moderna e Classificação Diagnóstica
2.1 Conceito atual: doença crônica, multifatorial e recidivante
A obesidade é formalmente definida como o acúmulo excessivo e disfuncional de tecido adiposo no organismo, em quantidade que supera a capacidade fisiológica de armazenamento seguro de gordura. O adjetivo "disfuncional" é essencial: não basta ter excesso de gordura, é preciso que esse excesso gere consequências metabólicas e inflamatórias adversas. Essa concepção afasta a visão simplista do desequilíbrio calórico voluntário e posiciona a obesidade como uma desordem neuroendócrina complexa, com etiologia que envolve genes, ambiente, comportamento, microbiota e fatores psicossociais.
O reconhecimento da obesidade como doença tem implicação direta na prova de título: a banca vai perguntar sobre mecanismos, e não sobre fracassos individuais. Quando uma questão descreve um paciente que "tenta emagrecer mas não consegue", o TEN espera que o candidato identifique o mecanismo biológico responsável, seja a termogênese adaptativa, a hiperleptinemia com resistência à leptina, o aumento pós-dieta da grelina, ou a redução de PYY e GLP-1 que perpetuam a fome após o emagrecimento.
2.2 Ferramentas Diagnósticas, Classificação e o Novo Paradigma Diagnóstico
O diagnóstico de obesidade passou por uma revisão paradigmática importante que a banca do TEN começou a incorporar. A Comissão Internacional de Lancet (2025), que reuniu 58 especialistas mundiais, formalizou o que já era uma demanda clínica crescente: o IMC, sozinho, é insuficiente como critério diagnóstico de obesidade. A ABESO, a AACE e a EASO convergem para a mesma direção. Compreender esse novo framework é fundamental tanto para a prova quanto para a prática clínica moderna.
2.2.1 O novo modelo diagnóstico: Obesidade Pré-Clínica e Obesidade Clínica
A principal inovação do novo consenso é a divisão da obesidade em dois estados com implicações terapêuticas distintas. Esse modelo resolve o problema do IMC alto sem comorbidade (que levava ao sobrediagnóstico) e do IMC normal com disfunção adiposa (que levava ao subdiagnóstico).
| Dimensão | Obesidade Pré-Clínica | Obesidade Clínica |
|---|---|---|
| Definição | Excesso de gordura corporal confirmado sem manifestações clínicas evidentes | Excesso de gordura que causa disfunção orgânica contínua ou limitações funcionais significativas |
| IMC típico | Qualquer valor com confirmação de excesso adiposo | Qualquer valor; IMC ≥ 40 presumido sem necessidade de confirmação adicional |
| Critério clínico exigido | Não há disfunção orgânica nem limitação funcional detectável | Pelo menos um dos dois: disfunção orgânica OU limitação funcional em AVDs |
| Equivalência com outros termos | NÃO equivale a sobrepeso nem a obesidade metabolicamente saudável | NÃO equivale a apenas obesidade metabolicamente insalubre; abrange sistemas musculoesquelético, respiratório, etc. |
| Risco de progressão | Variável: alguns permanecem pré-clínicos, outros evoluem para clínica | Já estabelecida; alvo de tratamento ativo |
| Meta terapêutica | Prevenção de progressão; mudança de estilo de vida; monitoramento regular | Redução das complicações, restauração da função orgânica; farmacoterapia e/ou cirurgia |
A importância dessa distinção para a prova e clínica: a banca pode apresentar um paciente com IMC de 34 kg/m² e CA elevada, mas sem comorbidades documentadas, e perguntar qual o diagnóstico e a conduta. A resposta correta é obesidade pré-clínica com risco aumentado de progressão, com indicação de intervenção em estilo de vida e monitoramento, sem necessidade imediata de farmacoterapia. Se esse mesmo paciente tiver resistência à insulina, apneia do sono ou limitação funcional, o diagnóstico muda para obesidade clínica e a farmacoterapia passa a ser indicada ativamente.
Diagnosticando a obesidade clínica
Limitações da atual definição de obesidade
Os critérios para populações de ascendência europeia* são:
| Diagnóstico | Baixo peso | Normal | Sobrepeso | Obesidade |
| IMC (kg/m²) | Abaixo de 18,5 | 18,5 a 24,9 | 25 a 29,9 | 30 e acima |
| Diagnóstico | Sobrepeso | Obesidade | Obesidade | Obesidade |
|---|---|---|---|---|
| Paciente |
|
|
|
|
| IMC (kg/m²) |
28,2
|
30,1
|
36,2
|
36,2
|
| Excesso de gordura? |
Sim
|
Não
|
Sim
|
Sim
|
| Sinais e sintomas?* |
Não
|
Não
|
Não
|
Sim
|
| Notas | Subdiagnóstico de obesidade | Sobrediagnóstico de obesidade (Atleta) | Obesidade com saúde preservada | Obesidade com doença contínua |
Pessoas com excesso de gordura corporal nem sempre têm IMC acima de 30, o que significa que seu risco à saúde pode passar despercebido.
Indivíduos com alta massa muscular (ex: atletas) tendem a ter IMCs altos, apesar da massa gorda normal. Diagnosticar tais pessoas como tendo obesidade ou uma doença é inapropriado.
Algumas pessoas com excesso de gordura corporal (e IMC alto) podem, no entanto, manter a função normal dos órgãos e uma capacidade desimpedida de conduzir atividades diárias (portanto, não têm doenças); outras, em vez disso, manifestam evidências objetivas de doenças contínuas. A definição e as medidas atuais de obesidade não refletem a saúde/doença em nível individual e, portanto, são inadequadas para o diagnóstico da doença.
🎯 PONTO DE PROVA - Remissão da Obesidade Clínica
O conceito de remissão da obesidade clínica segue a mesma lógica do DM2: considera-se remissão quando as manifestações clínicas são resolvidas e a função orgânica é restaurada. Assim como no DM2, remissão NÃO equivale a cura: há risco de recidiva se os fatores predisponentes não forem controlados. A banca pode cobrar esse conceito no contexto pós-bariátrico ou após perda de peso expressiva com fármacos. Diferente de simples perda de peso, o objetivo passa a ser restauração de função.
2.2.2 IMC: classificação OMS, utilidade e limitações
O IMC (peso em kg dividido pelo quadrado da altura em metros) continua sendo a ferramenta de triagem primária e populacional para obesidade pela sua praticidade e reprodutibilidade. As categorias da OMS são:
| Classificação | IMC (kg/m²) | Risco de comorbidades (IMC isolado) |
|---|---|---|
| Abaixo do peso | < 18,5 | Baixo pelo IMC, porém com risco nutricional elevado |
| Eutrófico | 18,5 a 24,9 | Médio (referência populacional) |
| Sobrepeso (Pré-obesidade) | 25,0 a 29,9 | Pouco elevado |
| Obesidade Grau I | 30,0 a 34,9 | Elevado |
| Obesidade Grau II | 35,0 a 39,9 | Muito elevado |
| Obesidade Grau III (grave) | ≥ 40,0 | Muitissimo elevado; excesso adiposo pode ser presumido sem confirmação adicional |
O IMC não distingue massa gorda de massa magra, não avalia distribuição de gordura, não mede função orgânica nem capacidade funcional. Essas limitações geram dois tipos de erro que a banca explora:
| Tipo de erro | População afetada | Situação clínica | Consequência prática |
|---|---|---|---|
| SOBREDIAGNÓSTICO (falso positivo) | Atletas e indivíduos com alta massa muscular | IMC elevado por massa magra, sem excesso de gordura | Rotulado como obeso sem risco aumentado real |
| SUBDIAGNÓSTICO (falso negativo) | Idosos sarcopênicos | IMC normal com excesso de gordura visceral (sarcopenia + adiposidade) | Risco metabólico real ignorado pelo IMC normal |
| SUBDIAGNÓSTICO (falso negativo) | Populações asiáticas e sul-americanas | IMC 25-28 kg/m² com risco metabólico equivalente a IMC 30 em caucasianos | Pontos de corte ocidentais subestimam o risco etnicamente |
| SUBDIAGNÓSTICO (falso negativo) | Indivíduos com gordura ectópica | IMC normal com gordura hepática, cardíaca ou muscular excessiva | MASLD, resistência à insulina, risco CV não detectados pelo IMC |
⚠ ARMADILHA DIAGNÓSTICA - IMC alto sem obesidade real e IMC normal com obesidade real
A banca frequentemente apresenta o perfil do atleta com IMC de 32 (sobrediagnóstico) ou do idoso com IMC de 24 e síndrome metabólica (subdiagnóstico por sarcopenia + adiposidade visceral). Em ambos os casos, o IMC isolado leva à conclusão errada. O manejo correto exige sempre pelo menos uma medida adicional de confirmação: CA, relação cintura-quadril, relação cintura-estatura, bioimpedância ou DEXA. Na dúvida com IMC próximo do limiar, use duas medidas adicionais concordantes.
2.2.3 Métodos de confirmação do excesso adiposo além do IMC
O novo consenso da Comissão Lancet 2025 estabelece que o estado de obesidade deve ser confirmado por ao menos uma medida adicional além do IMC, exceto em IMC acima de 40 kg/m², onde o excesso adiposo pode ser presumido. Para IMC próximo dos limiares ou abaixo com manifestações típicas, duas medidas adicionais concordantes são recomendadas.
| Método | O que mede | Pontos de corte | Vantagens | Limitações |
|---|---|---|---|---|
| Circunferência Abdominal (CA) | Proxy da gordura visceral e central | Var. por etnia (ver tabela específica abaixo) | Simples, barato, boa correlação com gordura visceral | Não diferencia gordura visceral de subcutânea com precisão |
| Relação Cintura-Quadril (RCQ) | Padrão de distribuição androide vs ginoide | H > 1,0; M > 0,85 (OMS) | Avalia padrão de distribuição; distingue androide e ginoide | Menor correlação com gordura visceral pura do que a CA isolada |
| Relação Cintura-Estatura (RCE) | Adiposidade central ajustada para altura | > 0,50 risco aumentado; > 0,60 risco muito elevado (todas as etnias) | Mesmo ponto de corte universal; boa sensibilidade | Menor familiaridade clínica; pouco padronizada em diretrizes brasileiras |
| Cintura Hipertrigliceridemia | Gordura visceral + dislipidemia aterogênica (fenômeno composto) | CA elevada + TG ≥ 150 mg/dL | Identifica gordura visceral com risco CV aumentado simultaneamente | Requer coleta sanguínea; menos utilizada na prática ambulatorial |
| Bioimpedância (BIA) | Percentual de gordura e massa magra corporais | H > 25% gordura, M > 35% gordura (variável por protocolo) | Disponível, prático, não invasivo; avalia composição corporal completa | Variável por estado de hidratação; precisão depende do equipamento |
| DEXA | Composição corporal completa por segmento (gordura, magra, osso) | H > 25% gordura, M > 35%; gordura androide específica por região | Padrão-ouro para composição corporal; distingue depósitos visceral e subcutâneo por região | Custo elevado; exposição a radiação; não amplamente disponível na prática |
🩺 PÉROLA CLÍNICA - Cintura hipertrigliceridemia como rastreio de gordura visceral
A combinação de CA elevada mais triglicerídeos ≥ 150 mg/dL (cintura hipertrigliceridemia) é um marcador composto de gordura visceral e gordura ectópica. Dentro de qualquer faixa de IMC, indivíduos com esse fenômeno têm maior risco de DCV, DM2 e MASLD. A banca pode cobrar esse conceito em questões sobre estratificação de risco metabólico, especialmente quando a opção mencionar triglicerídeos em conjunto com medidas antropométricas.
2.2.4 Fenótipos de distribuição da gordura corporal
A localização da gordura é frequentemente mais determinante do risco metabólico do que a quantidade absoluta. Três padrões principais são clinicamente relevantes e cobrados no TEN:
| Fenótipo | Distribuição anatômica | Perfil hormonal associado | Risco metabólico | Clínica típica |
|---|---|---|---|---|
| Androide (central/visceral) | Cavidade abdominal: gordura omental, mesentérica, perirrenal | Predominância androgênica; estrogênio protege contra acúmulo visceral | ALTO: RI, DM2, dislipidemia aterogênica, DCV, MASLD, HAS | Homem com barriga proeminente, CA > 102 cm, glicemia de jejum alterada, TG elevado |
| Ginoide (periférico/subcutâneo) | Quadris, coxas, glúteos, subcutâneo femoral | Predominância estrogênica direciona deposição para periférica | MENOR: metabolicamente mais benigno; alguns estudos sugerem efeito lipoprotetor | Mulher jovem com gordura em quadris e coxas; IMC elevado sem síndrome metabólica clássica |
| Ectópico (órgão-específico) | Fígado (MASLD), músculo (intramiocelular), pâncreas, coração, pericárdio | Excesso de AGL supera capacidade de armazenamento subcutâneo; lipotoxicidade orgânica | MUITO ALTO: disfunção orgânica direta independente do IMC ou CA | IMC 26, CA normal, mas MASLD grave, RI severa, disfunção diastólica precoce |
A gordura visceral drena diretamente para a circulação portal, enviando ácidos graxos livres e citocinas pró-inflamatórias ao fígado sem passar pela circulação sistêmica. Isso cria inflamação hepática crônica, estimula a lipogênese de novo, promove resistência à insulina hepática e gera dislipidemia aterogênica (aumento de TG, redução de HDL, aumento de LDL pequeno e denso). A gordura subcutânea, ao contrário, drena pela circulação sistêmica, o que dilui e atenua seu impacto hepático. A gordura ectópica é o compartimento mais perigoso: quando o tecido adiposo subcutâneo atinge capacidade máxima, lipídeos extravasam para depósitos hepático, muscular, peripancreático e epicárdico, causando disfunção orgânica independente do IMC.
🎯 PONTO DE PROVA - Gordura visceral vs subcutânea: o que a banca testa
Visceral: drena para veia porta, inflamação hepática, RI hepática, MASLD, dislipidemia aterogênica. Subcutânea femoral-glútea: metabolicamente mais benigna, com características lipoprotetoras em mulheres (estrogênio-dependente). Ectópica: piora função orgânica independente da quantidade total de gordura e do IMC. A CA mede indiretamente a visceral mas não detecta gordura ectópica órgão-específica.
2.2.5 Circunferência Abdominal: pontos de corte por etnia
A CA continua sendo a medida antropométrica adicional mais utilizada na prática clínica pela sua simplicidade e correlação com gordura visceral. Existe uma discrepância entre diretrizes sobre qual ponto de corte usar para brasileiros, o que a banca pode explorar:
| População | Risco Aumentado (H) | Risco Aumentado (M) | Risco Muito Elevado (H) | Risco Muito Elevado (M) | Fonte |
|---|---|---|---|---|---|
| Europeus / Africanos | ≥ 94 cm | ≥ 80 cm | ≥ 102 cm | ≥ 88 cm | IDF / OMS |
| Sul-Americanos / Asiáticos | ≥ 90 cm | ≥ 80 cm | Dados limitados (usar 90) | Dados limitados (usar 80) | IDF 2006 |
| Brasileiros (ABESO 2022) | ≥ 94 cm | ≥ 80 cm | ≥ 102 cm | ≥ 88 cm | ABESO (adota critério europeu) |
| Norte-Americanos (AHA) | ≥ 102 cm | ≥ 88 cm | - | - | AHA/NHLBI ATP III |
🎯 PONTO DE PROVA - CA: qual critério a banca usa
Nas questões TEN 2022-2024 sobre risco metabólico em sul-americanos, a banca usou H ≥ 90 cm e M ≥ 80 cm (critério IDF). Nas questões de triagem populacional brasileira citando ABESO, pode aparecer 94/80. O ponto de maior distrator é sempre o corte masculino: 94 cm (europeu/ABESO) vs 90 cm (IDF para sul-americanos/asiáticos). Para mulheres, o corte de 80 cm é universal em todas as diretrizes.
2.2.6 Classificação etiológica: primária, secundária, medicamentosa e monogênica
Além da classificação por gravidade (pré-clínica vs clínica) e por distribuição, a obesidade deve ser classificada pela sua etiologia. Essa classificação orienta a investigação diagnóstica e determina se existe tratamento etiológico específico:
| Tipo | Definição e causas | Sinais de alerta para esse tipo | Implicação diagnóstica e terapêutica |
|---|---|---|---|
| Primária (mais comum) | Sem causa identificável; resultado da interação poligênica com ambiente obesogênico | Início gradual no adulto, história familiar positiva, não há sinais de doença endócrina | Diagnóstico de exclusão; tratamento com MEV, farmacoterapia e cirurgia conforme estadiamento |
| Secundária endócrina | Hipotireoidismo (reduz TMB), Cushing (hipercortisolismo com deposição central), SOP (hiperinsulinemia), Insulinoma | Ganho rápido ou atípico; estrias violáceas (Cushing); irregularidade menstrual (SOP); hipoglicemias recorrentes (insulinoma) | Tratar a causa primária; investigar com TSH, cortisol urinário 24h, ecografia pélvica, insulina/peptídeo C |
| Iatrogênica (medicamentos) | Antipsicóticos (olanzapina), antidepressivos tricíclicos, corticosteroides, insulina, sulfonilureias, valproato, gabapentina | Início claro do ganho após início do fármaco; pode coexistir com obesidade primária | Substituir pelo fármaco de menor impacto no peso quando possível sem perda de eficácia clínica |
| Monogênica (rara) | Mutação em gene único: LEP (def. leptina), LEPR, POMC, MC4R, Prader-Willi | Início na infância; hiperfagia grave; forma familiar; leptina indetectável (LEP) ou muito alta (LEPR); cabelo ruivo + insuf. adrenal (POMC) | Reposição de leptina (def. LEP); setmelanotide (POMC, LEPR, MC4R com aprovação recente) |
⚠ ARMADILHA DIAGNÓSTICA - Cushing vs Obesidade Primária
A Síndrome de Cushing apresenta obesidade central com características específicas: estrias violáceas largas (> 1 cm), fraqueza proximal, pletora facial, hematomas fáceis, osteoporose, hipertensão de difícil controle. O padrão de deposição é típico: tronco, nuca (corcova de búfalo), face (lua cheia) com membros relativamente magros. A investigação inicial é cortisol urinário de 24h ou cortisol salivar noturno (não cortisol basal isolado). Nunca use apenas cortisol basal para excluir Cushing.
📋 PROTOCOLO - Roteiro diagnóstico da obesidade em 4 passos
PASSO 1 - TRIAGEM: calcule o IMC. Se ≥ 30 (caucasianos) ou ≥ 27,5
(asiáticos/sul-americanos com comorbidades), suspeita de obesidade.
PASSO 2 - CONFIRMAÇÃO: obtenha ao menos uma medida adicional de excesso adiposo
(CA, RCQ, RCE, bioimpedância ou DEXA). IMC ≥ 40: excesso adiposo presumido, sem necessidade de
confirmação. Se IMC próximo do limiar, use duas medidas concordantes.
PASSO 3 - ESTADIAMENTO CLÍNICO: pesquise disfuncao organica (metabolica,
respiratoria, musculoesqueletica, CV) e limitacoes em AVDs. Classifique como pré-clínica (sem
disfunção) ou clínica (com disfunção).
PASSO 4 - ETIOLOGIA: exclua causas secundárias (TSH, cortisol 24h, ecografia em
mulheres); identifique medicamentos associados; avalie história de obesidade monogênica (início na
infância, hiperfagia grave, familiar).
3. Etiologia Multifatorial da Obesidade
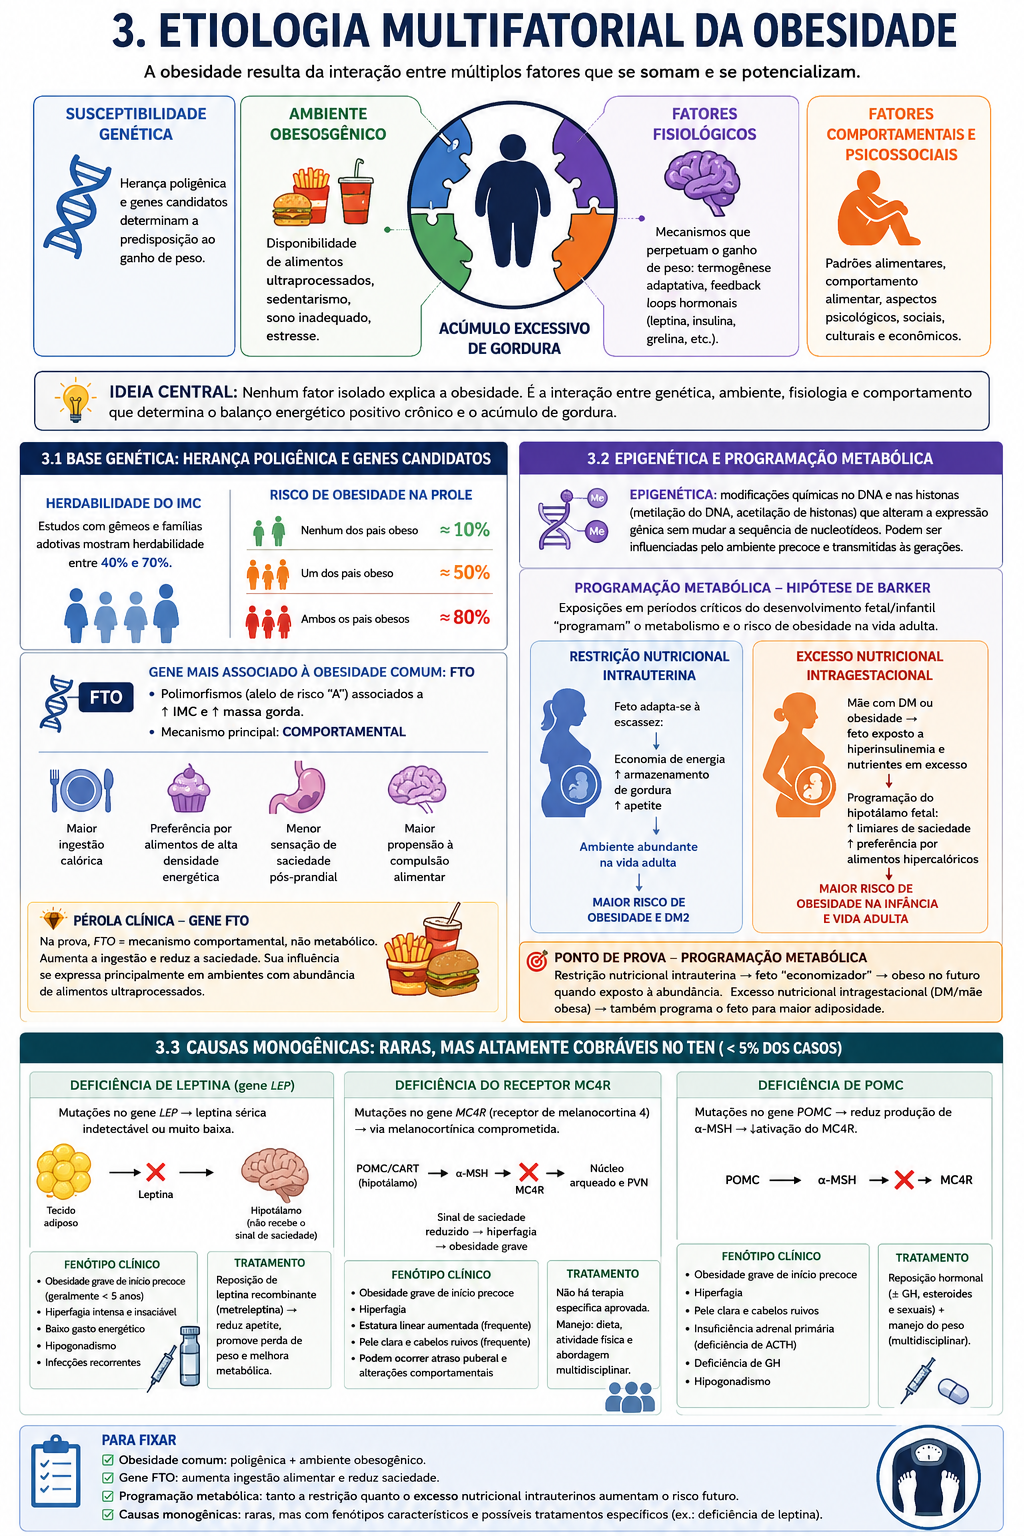
A obesidade não surge de uma única causa. Ela emerge da interação entre um substrato genético que determina a susceptibilidade individual, um ambiente obesogênico que atua como gatilho, fatores fisiológicos que perpetuam o ganho de peso (como a termogênese adaptativa e os feedback loops hormonais), e fatores comportamentais e psicossociais que modulam a ingestão e o gasto energético. Compreender cada um desses domínios é indispensável porque a banca cobra cada um separadamente e, mais importante, cobra como eles se articulam.
3.1 Base genética: herança poligênica e genes candidatos
A forma mais comum de obesidade é poligênica: resulta do efeito cumulativo de múltiplas variantes genéticas, cada uma com impacto individual pequeno, mas que em combinação com um ambiente obesogênico produzem o fenômeno de acúmulo excessivo de gordura. As estimativas de herdabilidade para o IMC variam consistentemente entre 40% e 70% em estudos com gêmeos e famílias adotivas. Isso significa que uma parcela substancial da variação de peso observada na população é geneticamente determinada. Na prática clínica e na prova, isso se traduz na seguinte regra: quando nenhum dos pais é obeso, o risco de obesidade na prole é de aproximadamente 10%. Quando um dos genitores tem obesidade, esse risco sobe para 50%. Quando ambos os pais são obesos, o risco atinge 80%.
O gene mais consistentemente associado à obesidade comum é o FTO (Fat Mass and Obesity-associated gene). Polimorfismos nesse gene, especialmente a presença do alelo de risco "A", estão associados a IMC mais elevado e maior acúmulo de massa gorda em múltiplas populações. O mecanismo de ação do FTO é mediado principalmente pelo comportamento alimentar: portadores das variantes de risco apresentam maior ingestão calórica, preferência por alimentos de alta densidade energética (ricos em gordura e açúcar), menor saciedade pós-prandial e maior propensão à compulsão alimentar. Isso explica por que o gene FTO "expressa" sua influência predominantemente em ambientes com disponibilidade irrestrita de alimentos ultraprocessados. O segundo gene mais cobrado é o MC4R (receptor de melanocortina 4), que será discutido em detalhe na seção sobre fisiopatologia hipotalâmica.
🩺 PÉROLA CLÍNICA - Gene FTO e comportamento alimentar
Na prova, quando a questão menciona FTO, a resposta quase sempre vai apontar para um mecanismo comportamental, não metabólico. O FTO não causa obesidade por reduzir o gasto energético ou acelerar a lipogênese; causa por aumentar a ingestão e reduzir a percepção de saciedade. Portadores do alelo de risco A tendem a comer mais nas refeições, ter menor resposta de saciedade a proteínas e preferir alimentos palatáveis com alta densidade calórica.
3.2 Epigenética e programação metabólica
Além da herança genética clássica, a epigenética acrescentou uma dimensão fundamental à etiologia da obesidade: as modificações químicas no DNA e nas histonas (como metilação do DNA e acetilação de histonas) podem alterar a expressão gênica sem mudar a sequência de nucleotídeos, e essas alterações podem ser influenciadas pelo ambiente nutricional precoce e ser transmitidas às gerações seguintes.
O conceito central é a programação metabólica derivada da hipótese de Barker (hipótese da origem fetal das doenças adultas). A ideia é que a exposição a condições adversas durante períodos críticos do desenvolvimento fetal e infantil pode "programar" o metabolismo de forma a aumentar o risco de obesidade e doenças metabólicas na vida adulta. Um feto exposto à restrição nutricional intrauterina, por exemplo, pode desenvolver alterações epigenéticas nos genes que regulam o armazenamento de gordura, o apetite e a sensibilidade à insulina, de modo a maximizar a sobrevivência em um ambiente de escassez. Quando esse indivíduo cresce em um ambiente com abundância calórica, essa programação torna-se desadaptativa, promovendo acúmulo excessivo de gordura.
Outro exemplo inverso ocorre com filhos de mães diabéticas ou com obesidade durante a gestação: a exposição fetal à hiperinsulinemia e a nutrientes em excesso pode programar o hipotálamo fetal de forma a elevar os limiares de saciedade e aumentar a preferência por alimentos de alta densidade energética. Estudos epidemiológicos mostram que filhos de mães com diabetes gestacional têm maior risco de obesidade na infância e adolescência, parcialmente independente dos hábitos alimentares familiares pós-natais.
🎯 PONTO DE PROVA - Hipótese de Barker e programação metabólica
A banca pode cobrar o conceito de programação metabólica no contexto de obesidade infantil ou materna. O ponto crítico: a restrição nutricional intrauterina produz um feto adaptado à economia de energia, que em um ambiente abundante se torna propenso à obesidade. O oposto também ocorre: excesso nutricional intragestacional (mães com DM ou obesidade) também programa o feto para maior adiposidade. Ambas as direções levam ao mesmo desfecho.
3.3 Causas monogênicas: raras, mas altamente cobráveis no TEN
Embora representem uma minoria dos casos de obesidade na população geral (menos de 5%), as causas monogênicas são desproporcionalmente cobradas na prova de título porque exigem conhecimento preciso de vias metabólicas e permitem questões de caso clínico com fenótipos característicos. O candidato precisa saber quais genes estão envolvidos, qual o mecanismo da doença, qual o fenômeno clínico resultante e se existe tratamento específico.
Deficiência de leptina (gene LEP)
A deficiência congênita de leptina é causada por mutações no gene LEP (no passado chamado gene ob), que codifica a proteína leptina. Os primeiros casos descritos foram em primos consanguíneos de origem paquistanesa com obesidade grave desde a infância, hiperfagia intensa e leptina sérica indetectável ou muito baixa. O fenômeno é paradoxal à primeira vista: se a leptina é o hormônio que suprime o apetite, sua ausência produz um estado de fome permanente e irresistível. Do ponto de vista do eixo hipotalâmico, a ausência de leptina sinaliza ao núcleo arqueado que os estoques de gordura estão sempre esgotados, ativando cronicamente os neurônios NPY/AgRP (via orexigênica) e inibindo os neurônios POMC/CART (via anorexigênica).
O aspecto mais importante para a prova: a deficiência de leptina é uma das raras causas de obesidade monogênica com tratamento específico disponível. A reposição subcutânea de leptina recombinante produz redução de peso de 1 a 2 kg por mês ao longo de 12 meses, sendo 95% dessa perda proveniente de redução de massa gorda. Além da hiperfagia e obesidade grave, os pacientes apresentam hipogonadismo hipotalâmico (com amenorreia primária em mulheres e ausência de desenvolvimento puberal em ambos os sexos), hipotireoidismo secundário e disfunção do sistema nervoso simpático.
⚠ ARMADILHA DIAGNÓSTICA - Deficiência de leptina vs resistência à leptina
Na obesidade comum, a leptina sérica está ELEVADA, não reduzida. Isso porque os adipócitos secretam leptina proporcionalmente ao volume adiposo. O problema na obesidade comum é resistência à leptina, não deficiência. O candidato que confundir os dois conceitos erra questões que pedem o nível de leptina em obesos comuns. Memorize: deficiência de leptina = mutação no gene LEP = leptina indetectável = hiperfagia extrema desde a infância = tratamento com leptina recombinante. Obesidade comum = hiperleptinemia + resistência central = não responde a leptina exógena.
Mutações no receptor de leptina (gene LEPR)
Clinicamente idêntico ao quadro de deficiência de leptina (hiperfagia grave, obesidade desde a infância, hipogonadismo hipotalâmico, atraso de crescimento), exceto que a dosagem de leptina sérica estará muito ELEVADA. Isso é o principal elemento diferenciador na prova: no defeito de leptina, a leptina é baixa; no defeito do receptor de leptina, a leptina é muito alta porque o feedback negativo não funciona. O ponto molecular é que a proteína do receptor truncada carece dos domínios transmembrana e intracelular, impossibilitando a transdução do sinal. A consequência funcional é a mesma: o hipotálamo nunca recebe o sinal de "estoques suficientes de energia", mantendo a via orexigênica perpetuamente ativa.
Mutações no MC4R: causa monogênica mais prevalente
As mutações no receptor de melanocortina 4 (MC4R) são as causas monogênicas mais frequentes de obesidade grave em humanos, responsáveis por 2 a 5% dos casos de obesidade grave na população geral e por percentual bem maior em séries de pacientes com obesidade de início na infância e com história familiar. O MC4R é o receptor de segunda ordem que recebe o sinal do alfa-MSH (derivado da POMC) no núcleo paraventricular do hipotálamo. Quando funciona normalmente, a ativação do MC4R promove saciedade e aumenta o gasto energético via ativação simpática. Com mutação de perda de função, o indivíduo não consegue sinalizar saciedade adequadamente, resultando em hiperfagia e obesidade de grau variável.
A prova explorou esse ponto diretamente em 2022: as mutações no MC4R são as mais prevalentes entre as causas monogênicas, mas geralmente produzem obesidade menos grave do que a deficiência de leptina. Isso faz sentido fisiologicamente: a deficiência de leptina interrompe o sinal antes de toda a cascata, enquanto a mutação do MC4R afeta apenas o receptor terminal da via anorexigênica, com alguma preservação da função residual dependendo do tipo de mutação.
Comentário da Banca:
Esta questão confirma dois pontos que a banca cobra: (1) mutações no MC4R são as mais prevalentes entre as causas monogênicas; (2) gradação de gravidade: deficiência de leptina produz obesidade mais grave que mutação de MC4R. O distrator clássico é a alternativa C, que substitui alfa-MSH por MCH. O MC4R responde ao alfa-MSH (derivado da POMC). MCH age em receptores distintos e é orexigênico. Muitos candidatos erram por não saber quem se liga a quem na cascata melanocortinica.
Síndrome de Prader-Willi: causa genética mais comum de obesidade exuberante em crianças
A Síndrome de Prader-Willi (SPW) é causada por anomalias cromossômicas na região 15q11-q13 de origem paterna (delecionada ou com dissomia uniparental materna), afetando o gene SNRPN e outros. É a causa genética mais comum de obesidade grave em crianças. A obesidade na SPW resulta da combinação de: hiperfagia praticamente incontrolável por disfunção do centro hipotalâmico da saciedade; hipotonia muscular que reduz o gasto energético; diminuição da taxa metabólica basal; anormalidades endócrinas incluindo deficiência de GH, hipogonadismo e hipotireoidismo; e níveis paradoxalmente elevados de grelina, mesmo na presença de obesidade grave.
O ponto mais cobrado sobre SPW: é a única condição em que há obesidade grave associada a grelina elevada. Na maioria dos indivíduos obesos, a grelina basal é baixa (provavelmente por feedback da expansão do tecido adiposo e da hiperinsulinemia). Na SPW, esse mecanismo de supressão não funciona adequadamente, mantendo a grelina elevada e a fome ativa. Isso já foi explorado diretamente na questão Q80/2022 sobre propriedades da grelina.
Comentário da Banca:
O elemento crítico desta questão é a grelina elevada na SPW: esse é o paradoxo que a banca adora cobrar porque vai contra o padrão esperado (obesidade normalmente suprime a grelina). Na anorexia nervosa, a grelina elevada faz sentido fisiológico como resposta compensatória à restrição calórica. A alternativa B (index 0 no código original) é o distrator clássico: a forma acilada é a biologicamente ativa (orexigênica), mas ela representa apenas cerca de 5% da grelina total circulante; a maior parte (95%) está na forma não acilada, sem atividade orexigênica. A alternativa D também é errada: a grelina tem picos pré-prandiais e cai após as refeições, não tem picos pós-prandiais.
| Tipo de Obesidade Monogênica | Gene/Proteína afetada | Leptina sérica | Fenótipo clínico | Tratamento específico |
|---|---|---|---|---|
| Deficiência de leptina | LEP (gene ob) | Indetectável ou muito baixa | Hiperfagia grave desde infância, hipogonadismo hipotalâmico, hipotireoidismo | Leptina recombinante subcutânea |
| Deficiência do receptor de leptina | LEPR | Muito ELEVADA | Idêntico ao acima, mas leptina alta | Nenhum específico aprovado |
| Mutação MC4R | MC4R (receptor) | Normal ou elevada | Obesidade grave (menos que leptina), hiperfagia, não tem endocrinopatias clássicas | Setmelanotide (agonista MC4R, recente) |
| Deficiência de POMC | POMC | Baixa (ausência de alpha-MSH) | Obesidade grave, cabelo vermelho, insuficiência adrenal (sem ACTH) | Setmelanotide |
| Síndrome de Prader-Willi | Região 15q11-q13 | Normal ou elevada | Hiperfagia incontrolável, grelina ELEVADA paradoxalmente, hipotonia, hipogonadismo | GH, controle ambiental rígido |
3.4 O ambiente obesogênico: o gatilho da epidemia
Se a genética carrega o potencial para a obesidade, o ambiente é que determina se e quando esse potencial se expressa. O fato de que a prevalência mundial de obesidade mais que dobrou em menos de 40 anos é impossível de ser explicado por mudanças no genoma humano, que evolui muito mais lentamente. Isso aponta para as transformações profundas no ambiente como motor central da epidemia. O conceito de ambiente obesogênico descreve o conjunto de influências externas que tornam o ganho de peso a consequência mais provável das escolhas disponíveis ao indivíduo.
O principal componente do ambiente obesogênico é a transformação do padrão alimentar. A industrialização e a globalização dos alimentos criaram um ecossistema em que os alimentos ultraprocessados, projetados para serem hiperpalatáveis (a combinação irresistível de gordura, açúcar e sal que maximiza o consumo), de alta densidade energética, baixo custo e com marketing agressivo, competem de forma desleal com alimentos naturais. A hiperpalatabilidade desses produtos ativa circuitos de recompensa dopaminérgicos no sistema límbico de forma semelhante a drogas de abuso, criando padrões de comportamento alimentar que os mecanismos homeostáticos normais de saciedade têm dificuldade de contra-regular.
O segundo componente é o sedentarismo estrutural. O trabalho moderno, o transporte motorizado, a redução dos espaços urbanos de lazer ativo e a onipresença das telas reduziram dramaticamente o gasto energético diário. O planejamento urbano sem calçadas seguras, parques e ciclovias impõe o sedentarismo mesmo para quem gostaria de ser mais ativo. A interação entre predisposição genética e este ambiente é o cerne da etiologia da obesidade moderna: indivíduos com variantes de risco no gene FTO, por exemplo, são particularmente vulneráveis em ambientes com acesso irrestrito a alimentos ultraprocessados, mas podem ter peso normal em ambientes de restrição alimentar forçada.
3.5 Fatores fisiológicos e comportamentais: os ciclos viciosos
Sono e ritmo circadiano
A privação crônica de sono (menos de 6 a 7 horas por noite) é um fator etiológico independente e robusto para a obesidade. O mecanismo é predominantemente neuro-hormonal: a restrição de sono diminui os níveis circulantes de leptina (hormônio da saciedade) e aumenta os níveis de grelina (hormônio da fome), criando um estado bioquímico de "fome programada" mesmo na ausência de restrição calórica real. Um estudo clássico de Spiegel et al. demonstrou que dois dias de restrição de sono (4 horas por noite) reduzem a leptina em 18% e aumentam a grelina em 28%, com correspondente aumento da fome e do apetite por alimentos ricos em carboidratos e de alta densidade energética. Além do desequilíbrio hormonal, a fadiga resultante reduz a motivação e a capacidade para atividade física, diminuindo o gasto energético total.
O ciclo vicioso do sono-obesidade é particularmente importante porque a própria obesidade é o principal fator de risco para a Síndrome da Apneia Obstrutiva do Sono (SAOS), que por sua vez fragmenta o sono e causa hipoxia intermitente, exacerbando a resistência à insulina, elevando o cortisol e aumentando o estresse oxidativo, o que dificulta ainda mais a perda de peso e favorece o reganho. O TEN cobra esse ciclo vicioso especialmente na interseção com a indicação de tratamento da SAOS como parte do manejo multidisciplinar da obesidade.
Estresse crônico e saúde mental
O estresse crônico ativa persistentemente o eixo hipotálamo-hipófise-adrenal (HPA), levando a níveis cronicamente elevados de cortisol. O hipercortisolismo tem múltiplos efeitos pró-obesidade: promove o acúmulo de gordura preferencial na região abdominal visceral (a mais perigosa do ponto de vista metabólico), aumenta o apetite por alimentos palatáveis e calóricos como mecanismo de "automedicação" do estresse, suprime a atividade de massa muscular via catabolismo proteico, induz resistência à insulina hepática e periférica, e suprime a função imunológica com aumento da inflamação sistêmica de baixo grau.
A relação com saúde mental é bidirecional. Depressão, ansiedade e transtorno de estresse pós-traumático são altamente prevalentes em pessoas com obesidade, com estimativas de que até 60% dos pacientes em tratamento para obesidade grave tenham algum transtorno psiquiátrico concomitante. A obesidade pode ser consequência do comportamento alimentar não saudável usado para regular emoções negativas (comer emocional), mas também é causa de sofrimento psíquico pelo estigma social, discriminação, dor crônica e limitações funcionais. Esse ciclo de retroalimentação negativa é fundamental para entender por que o tratamento da obesidade exige abordagem multiprofissional com suporte psicológico.
Transtorno de Compulsão Alimentar
O Transtorno da Compulsão Alimentar (TCA), classificado pelo DSM-5 como transtorno alimentar primário, é o transtorno alimentar mais prevalente na população geral e está intrinsecamente ligado à obesidade. Estima-se que 25 a 30% dos indivíduos com sobrepeso ou obesidade que buscam tratamento apresentem TCA. O diagnóstico requer episódios recorrentes de ingestão de quantidade de alimentos definitivamente maior do que a maioria das pessoas comeria em período similar de tempo, acompanhados de sensação avassaladora de perda de controle. Ao contrário da bulimia nervosa, não há comportamentos compensatórios inadequados (vômitos, laxantes, exercício compulsivo). Os episódios são tipicamente desencadeados por emoções negativas e seguidos de culpa e vergonha intensas, que servem de gatilho para novos episódios.
📋 PROTOCOLO - Identificação clínica do ciclo vicioso na obesidade
Ao avaliar um paciente com obesidade de difícil controle, investigue sistematicamente: (1) qualidade e duração do sono - rastreie SAOS se necessário; (2) nível de estresse crônico e qualidade emocional - rastreie depressão e ansiedade; (3) padrão alimentar compulsivo - aplique o QEWP ou o BES para rastrear TCA; (4) medicamentos em uso que induzem ganho de peso; (5) causas secundárias de obesidade (hipotireoidismo, Cushing, SOP). Apenas com essa visão de 360 graus é possível compreender por que esse paciente não responde ao tratamento convencional.
3.6 Obesidade secundária e causas iatrogênicas
Uma minoria clinicamente significativa dos casos de obesidade é secundária a condições médicas ou medicamentos. A exclusão dessas causas é um passo obrigatório na avaliação inicial de qualquer paciente com excesso de peso, especialmente quando o ganho é rápido, o emagrecimento é ineficaz apesar de intervenções adequadas, ou há outras manifestações clínicas sugestivas.
Condições médicas que causam obesidade secundária
O hipotireoidismo reduz a taxa metabólica basal, diminuindo o gasto energético e favorecendo acúmulo de peso, que em geral é moderado e acompanhado de retenção de líquidos. A Síndrome de Cushing, por excesso crônico de cortisol seja endógeno (tumor adrenal ou hipofisário) ou exógeno (corticoterapia prolongada), produz ganho de peso característico com deposição central de gordura (face em lua cheia, giba de búfalo, gordura supraclavicular), acompanhado de perda de massa muscular nos membros. A Síndrome dos Ovários Policísticos (SOP) está fortemente associada a resistência à insulina e hiperinsulinemia compensatória, que promovem ganho de peso predominantemente abdominal e dificultam o emagrecimento.
Medicamentos indutores de ganho de peso (obesidade iatrogênica)
O ganho de peso induzido por medicamentos é uma causa frequente e sub-reconhecida de obesidade ou de dificuldade de emagrecimento. Os mecanismos variam: aumento do apetite (bloqueio de receptores histaminérgicos H1 centrais pelos antipsicóticos e antidepressivos tricíclicos), retenção hídrica (corticosteroides), ação anabólica sobre o tecido adiposo (insulina, tiazolidinedionas), redução do metabolismo basal (betabloqueadores antigos) ou sedação que reduz o gasto energético. A identificação precisa do mecanismo é cobrada no TEN porque ela orienta a escolha da alternativa terapêutica com menor impacto no peso.
| Classe farmacológica | Exemplos de fármacos com maior ganho | Mecanismo | Alternativas com menor impacto |
|---|---|---|---|
| Antipsicóticos | Olanzapina, Clozapina, Quetiapina | Bloqueio H1 e 5-HT2c: aumento do apetite + alterações metabólicas | Aripiprazol, Ziprasidona, Lurasidona |
| Antidepressivos | Mirtazapina, Amitriptilina, Paroxetina | Efeito anti-histamínico: aumento do apetite e sedação | Bupropiona, Fluoxetina, Duloxetina |
| Corticosteroides | Prednisona, Dexametasona | Aumento do apetite + retenção líquida + redistribuição de gordura central | Menor dose possível pelo menor tempo |
| Antidiabéticos | Insulina, Sulfonilureias, Pioglitazona | Ação anabólica, risco de hipoglicemia (estimula fome) | Metformina, Agonistas GLP-1, Inibidores SGLT2 |
| Anticonvulsivantes | Ácido valproico, Gabapentina, Carbamazepina | Aumento do apetite, alterações hormonais | Lamotrigina, Topiramato (associado a perda de peso) |
| Anti-histamínicos 1ª geração | Difenidramina, Hidroxizina, Ciproeptadina | Bloqueio H1 central: aumento do apetite e sedação | Anti-histamínicos 2ª geração (loratadina, fexofenadina) |
4. Regulação Central do Apetite e Homeostase Energética
4.1 Por que Dominar a Regulação Central do Apetite Define sua Prova
A regulação central da homeostase energética é, isoladamente, o tópico mais cobrado em toda a história da prova de título de nutrologia. Quando a banca quer testar se o candidato realmente entende a fisiopatologia da obesidade, ela vai para o hipotálamo: pede para o candidato identificar qual via é ativada por determinado hormônio, qual receptor medeia o efeito de saciedade, o que acontece quando um gene é mutado, qual o mecanismo pelo qual um fármaco promove perda de peso. Questões de cirurgia bariátrica, de farmacologia antiobesidade, de causas monogênicas de obesidade e de fisiopatologia da resistência à insulina convergem para esse mesmo substrato mecanístico.
Este suplemento existe para que você saia daqui capaz de desenhar o circuito inteiro de memória: saber onde cada hormônio age, qual neurônio ele ativa ou inibe, qual receptor medeia o efeito, o que acontece com esse sistema na obesidade, no jejum, após a cirurgia bariátrica e sob ação dos principais fármacos. Não como uma lista de fatos a memorizar, mas como uma arquitetura lógica que se sustenta sozinha.
🎯 PONTO DE PROVA - O que a banca testa sobre regulação central
Entre 2022 e 2024, a banca cobrou: nomenclatura exata de saciação vs saciedade; diferenciar orexigênico de anorexigênico entre MCH, CRH, NPY, AgRP, POMC, CART, alfa-MSH; identificar distúrbios monogênicos pelo fenômeno clínico; o papel do glucagon nos novos agonistas triplos; mecanismo de ação da fentermina e topiramato no circuito de recompensa; e como os neurônios de segunda ordem do PVN são inibidos pelos NPY/AgRP. Dominar o mecanismo torna essas questões triviais.
4.2 O Hipotálamo: Arquitetura do Centro Regulador
O hipotálamo é uma estrutura diencefálica que representa menos de 1% do volume cerebral total, mas que controla praticamente todas as funções autonômicas e endócrinas do organismo, incluindo a homeostase energética. Ele está posicionado de forma estratégica para receber sinais de todo o organismo: do tronco encefálico (via núcleo do trato solitário), do córtex cerebral (preferências, memória, emoções), e dos órgãos periféricos via hormônios circulantes e fibras do sistema nervoso autônomo.
O hipotálamo não é uma estrutura uniforme; ele é composto por núcleos funcionalmente distintos que trabalham em rede. Para a regulação do apetite e do gasto energético, os mais importantes são: o Núcleo Arqueado (ARC ou NArq), o Núcleo Paraventricular (PVN ou NPV), o Hipotálamo Lateral (LH), o Núcleo Ventromedial (VMH) e o Núcleo Dorsomedial (DMH). Cada um tem uma função específica no circuito, e a banca já testou o papel de cada um em questões diferentes.
2.1 O Núcleo Arqueado: a porta de entrada dos sinais metabólicos
O Núcleo Arqueado do hipotálamo (ARC) é a região mais crítica para a integração dos sinais metabólicos periféricos com a regulação central do apetite. Sua posição anatômica é privilegiada: ele está localizado na base do hipotálamo, adjacente ao terceiro ventrículo cerebral, em uma zona onde a barreira hematoencefálica (BHE) é anatomicamente mais permeável ou estritamente ausente. Existem janelas especializadas chamadas órgãos circumventriculares adjacentes (como a eminência mediana) que permitem que moléculas circulantes como leptina, insulina, grelina e outros hormônios acessem diretamente os neurônios do ARC sem precisar atravessar a BHE convencional.
Essa permeabilidade seletiva é o que permite que o hipotálamo seja continuamente informado sobre o estado metabólico periférico do organismo. O ARC funciona como um "detector" que mede em tempo real os níveis de: hormônios de adiposidade (leptina, insulina), sinais de fome aguda (grelina), níveis de glicose, aminoácidos e ácidos graxos livres na circulação. Com base nesses inputs, ele define qual via será ativada: a orexigênica (fome) ou a anorexigênica (saciedade).
2.2 Os Neurônios de Primeira Ordem: o ponto de decisão
Dentro do núcleo arqueado habitam os neurônios de PRIMEIRA ORDEM: assim denominados porque são os primeiros a receber os sinais hormonais periféricos e tomar a decisão inicial sobre o estado de fome ou saciedade. Eles existem em duas populações funcionalmente antagônicas, que formam o chamado SISTEMA MELANOCORTINA, o circuito central mais estudado na regulação do apetite:
População 1: Neurônios NPY/AgRP (Orexigênicos - estimulam a fome)
Os neurônios NPY/AgRP são os grandes promotores da fome no sistema nervoso central. Eles coexpressam
três moléculas diferentes, todas com ações complementares no sentido de estimular o apetite e reduzir o
gasto energético:
- Neuropeptídeo Y (NPY): um dos peptídeos orexigênicos mais potentes já identificados. Age em múltiplos receptores (Y1, Y2, Y5) tanto no hipotálamo quanto em outras regiões cerebrais. Estimula vigorosamente a ingestão alimentar, especialmente de carboidratos; reduz a termogênese e o gasto energético; e estimula a lipogênese no tecido adiposo. Quando injetado diretamente no hipotálamo, o NPY induz hiperfagia imediata e ganho de peso mesmo em animais previamente saciados. Na clínica, estados de jejum prolongado elevam o NPY hipotalâmico, e esse é um dos mecanismos da fome intensa sentida após restrição calórica.
- Peptídeo Relacionado ao Agouti (AgRP): um antagonista inverso dos receptores de melanocortina MC3R e MC4R. O mecanismo de ação do AgRP é duplo e altamente eficaz: (1) ocupa os receptores MC4R dos neurônios de segunda ordem do PVN sem ativá-los, impedindo que o alfa-MSH (o sinal anorexigênico) se ligue e produza saciedade; e (2) o AgRP tem atividade de agonista inverso, significando que ele não apenas bloqueia o receptor mas ativamente suprime a sua atividade constitutiva. O resultado é que mesmo na ausência de alfa-MSH, os receptores MC4R ficam silenciados pelo AgRP. Isso explica por que mutações de perda de função no MC4R produzem obesidade: sem receptor funcionante, mesmo o alfa-MSH não produz saciedade.
- GABA (ácido gama-aminobutírico): o neurotransmissor inibitório clássico do sistema nervoso central. Os neurônios NPY/AgRP liberam GABA que age diretamente nos neurônios POMC/CART vizinhos dentro do ARC, inibindo-os. Isso cria um duplo mecanismo de amplificação do sinal orexigênico: enquanto o AgRP bloqueia os receptores MC4R nos neurônios de segunda ordem, o GABA silencia os próprios neurônios anorexigênicos dentro do ARC. É uma inibição em dois níveis simultaneamente.
Os neurônios NPY/AgRP são ativados por: baixos níveis de leptina (jejum, restrição calórica), altos níveis de grelina (estômago vazio), baixos níveis de insulina (hipoglicemia), baixa relação ATP/AMP nas células hipotalâmicas (indicando escassez energética celular), e sinais de frio e estresse. Em estados de jejum prolongado, esses neurônios tornam-se hiperativos, produzindo a fome intensa e a redução do gasto energético características da privação alimentar. Na obesidade, o estado de resistência à leptina e à insulina reduz a capacidade desses hormônios de suprimir os neurônios NPY/AgRP, perpetuando um estado de sinal orexigênico cronicamente aumentado apesar dos estoques adiposos plenos.
População 2: Neurônios POMC/CART (Anorexigênicos - promovem saciedade)
Os neurônios POMC/CART são os antagonistas funcionais dos NPY/AgRP. Quando ativados, eles disparam o
sinal de saciedade e de aumento do gasto energético. A chave de toda essa via é a molécula POMC
(Pró-Opiomelanocortina), que é um pré-hormônio com função de repositório de peptídeos biologicamente
ativos. A POMC, por si só, não tem atividade biológica; ela é um precursor que precisa ser clivado por
enzimas específicas (PCSK1 e PCSK2, proconvertases) para liberar seus peptídeos ativos. Essa clivagem
produz diferentes moléculas dependendo do tecido onde ocorre:
- Alfa-MSH (alfa-Melanocyte-Stimulating Hormone): o peptídeo anorexigênico central derivado da POMC. O alfa-MSH é liberado pelas terminações nervosas dos neurônios POMC e age nos receptores MC3R e MC4R dos neurônios de segunda ordem no PVN (e em outras regiões). A ativação desses receptores produz: sensação de saciedade, redução da ingestão alimentar, aumento da atividade do sistema nervoso simpático (maior termogênese e gasto energético), estímulo da lipólise no tecido adiposo, e estímulo da produção de CRH e TRH no PVN, que por sua vez ativam o eixo HPA e o eixo tireóideo.
- ACTH (Hormônio Adrenocorticotrófico): derivado da clivagem da POMC na hipófise anterior, e responsável pela estimulação das suprarrenais para produção de cortisol. Na obesidade com hipercortisolismo, o cortisol retroage negativamente sobre os neurônios POMC, contribuindo para a supressão da via anorexigênica.
- Beta-endorfina: peptídeo opioide endógeno também derivado da POMC. Tem efeito hedônico que reforça positivamente o comportamento alimentar após a refeição, contribuindo para a sensação de prazer associada a comer.
- CART (Transcrito Regulado por Cocaína e Anfetamina): coexpresso com POMC nos mesmos neurônios do ARC. Tem efeito anorexigênico independente, tanto por ação direta no hipotálamo quanto em outras regiões cerebrais. O nome deriva do fato de que sua expressão é regulada positivamente por cocaína e anfetamina, o que explica parcialmente o efeito anorexigênico dessas substâncias.
Os neurônios POMC/CART são ativados por: altos níveis de leptina, altos níveis de insulina (estado pós-prandial de abundância energética), sinais de glicose elevada no ARC, e PYY e GLP-1 pós-prandiais. Em obesos com resistência à leptina, os neurônios POMC respondem inadequadamente ao sinal de leptina elevada, mantendo uma via anorexigênica subativada mesmo na presença de excesso adiposo.
⚠ ARMADILHA DIAGNÓSTICA - POMC, deficiência de PCSK1 e cor do cabelo
A deficiência congênita de POMC (mutação no gene POMC) produz um fenômeno peculiar: ausência de ACTH (leva a insuficiência adrenal), ausência de alfa-MSH (obesidade grave por falta do sinal anorexigênico), e cabelo vermelho/ruivo (porque sem alfa-MSH, os melanócitos produzem feomelanina em vez de eumelanina). A tríade clássica na prova: OBESIDADE GRAVE + INSUFICIÊNCIA ADRENAL + CABELO RUIVO. A deficiência de PCSK1 (proconvertase 1) é semelhante porque a enzima é necessária para clivar a POMC em ACTH e alfa-MSH.
4.3 A Via Passo a Passo: Do Jejum à Saciedade
O circuito de regulação do apetite funciona de forma diferente dependendo do estado energético do organismo. Vamos percorrer os dois cenários completos, porque é exatamente esse raciocínio que a prova de título testa em cenários clínicos.
3.1 Cenário do Jejum e da Fome: a via orexigênica ativada
Imagine o organismo em estado de jejum de 12 horas. Vários sinais convergem simultaneamente para o núcleo arqueado do hipotálamo:
- PASSO 1 - Queda da Leptina: O tecido adiposo, percebendo a redução dos estoques (mesmo que ainda abundantes em obesos), secreta menos leptina. A queda na leptina sérica reduz a ativação dos receptores LEPRb no ARC. Sem o sinal inibidor da leptina, os neurônios NPY/AgRP ficam "desbloqueados" e aumentam sua atividade. Simultaneamente, a falta de leptina reduz o estímulo aos neurônios POMC/CART, diminuindo a produção de alfa-MSH e, portanto, o sinal de saciedade.
- PASSO 2 - Elevação da Grelina: O fundo gástrico, na ausência de alimento, aumenta progressivamente a secreção de grelina acilada. A grelina alcança o ARC pela circulação sanguínea (atravessa a BHE na região permeável adjacente ao ARC) e pelo nervo vago (que tem receptores GHSR1a e envia sinais ao núcleo do trato solitário, que retransmite ao ARC). No ARC, a grelina se liga ao receptor GHSR1a dos neurônios NPY/AgRP, ativando-os vigorosamente. Ao mesmo tempo, a grelina inibe diretamente os neurônios POMC/CART. Isso cria uma dupla amplificação: mais orexigênico ativo + menos anorexigênico ativo.
- PASSO 3 - Ativação dos neurônios NPY/AgRP: Com leptina baixa e grelina alta, os neurônios NPY/AgRP disparam intensamente. Eles liberam NPY, AgRP e GABA. O GABA inibe os neurônios POMC/CART vizinhos (dupla supressão da via anorexigênica). O NPY se difunde para os neurônios de segunda ordem no hipotálamo lateral (LH) e no núcleo paraventricular (PVN), onde vai ativar as vias orexigênicas de segunda ordem.
- PASSO 4 - Ativação dos neurônios de segunda ordem orexigenicos (Hipotálamo Lateral): O hipotálamo lateral contém dois grupos de neurônios de segunda ordem particularmente importantes para o apetite: (1) os que produzem MCH (Melanin-Concentrating Hormone) e (2) os que produzem Orexina/Hipocretina. Ambos são orexigênicos. O NPY liberado pelos neurônios de primeira ordem do ARC ativa esses neurônios do LH, que por sua vez enviam projeções para todo o cérebro, incluindo o córtex pré-frontal (tomada de decisão de comer), o sistema límbico (motivação), o tronco encefálico (ativação do comportamento alimentar), e o núcleo accumbens (recompensa pelo ato de comer). O resultado é a experiência subjetiva de fome intensa e a motivação comportamental para buscar alimento.
- PASSO 5 - Inibição simultânea do PVN (via AgRP): Enquanto o NPY ativa o LH, o AgRP age no PVN (núcleo paraventricular) bloqueando os receptores MC4R naquele núcleo. Com os receptores MC4R inibidos pelo AgRP, os neurônios do PVN não conseguem disparar os sinais anorexigênicos de segunda ordem (como CRH e TRH). Isso significa que o sinal de saciedade que normalmente seria gerado pelo PVN em resposta ao alfa-MSH está bloqueado. O organismo perde a frenagem do apetite ao mesmo tempo em que ativa o acelerador.
- PASSO 6 - O comportamento alimentar é desencadeado: Com o LH ativado (fome intensa) e o PVN inibido (saciedade bloqueada), o indivíduo busca e ingere alimento. Durante a refeição, os sinais de saciedade de curto prazo começarão a ser gerados: distensão gástrica estimulando o nervo vago, liberação de CCK pelo duodeno, elevação de GLP-1 e PYY pelas células L intestinais, e elevação da insulina pelo pancreas. Esses sinais chegam ao NTS do tronco encefálico e de lá ao hipotálamo, iniciando a transição para o ciclo anorexigenico.
3.2 Cenário Pós-Prandial: a via anorexigênica ativada
Aproximadamente 15 a 30 minutos após o início de uma refeição, os sinais de saciedade começam a se acumular. Este é o processo da SACIAÇÃO (que limita o tamanho da refeição), que será seguido pela SACIEDADE (que determina quando o indivíduo sentirá fome novamente).
- PASSO 1 - Sinais mecânicos: distensão gástrica e quimiorreceptores: A chegada de alimento ao estômago provoca distensão mecânica das paredes gástricas. Mecanorreceptores na parede do estômago são ativados e enviam impulsos pelas fibras aferentes do nervo vago ao Núcleo do Trato Solitário (NTS) no tronco encefálico. O NTS é um hub de integração de primeira importância: ele recebe sinais de saciedade do trato gastrointestinal via vago e os retransmite ao hipotálamo e outras regiões cerebrais superiores. A distensão gástrica por si só tem efeito saciante relativamente fraco, mas é o primeiro sinal a chegar e cria a base para os sinais hormonais subsequentes.
- PASSO 2 - CCK (colecistoquinina): o sinal de saciedade do início da refeição: A CCK é liberada pelas células I do duodeno e jejuno em resposta à chegada de gordura e proteína nessa porção do intestino. Seu nível começa a subir cerca de 15 minutos após o início da refeição. A CCK age de forma dupla: (1) diretamente, por via sanguínea, ativando receptores CCKA no hipotálamo (via anorexigênica) e (2) indiretamente, ativando fibras do nervo vago que convergem para o NTS. A CCK também estimula a contração da vesícula biliar e a secreção de enzimas pancreáticas, preparando o intestino delgado para a digestão, e retarda o esvaziamento gástrico, prolongando a sensação de plenitude gástrica.
- PASSO 3 - Insulina: o sinal anorexigênico pancreático pós-prandial: A elevação da glicemia pós-prandial estimula as células beta do pâncreas a secretar insulina. A insulina, além de seu papel metabólico clássico de facilitar a captação de glicose, tem receptores no ARC do hipotálamo e age de forma anorexigênica: estimula a transcrição dos genes POMC (aumentando a produção de alfa-MSH) e suprime a expressão de NPY e AgRP. No estado pós-prandial, com insulina em ascensão, a balança do ARC inclina-se para o lado anorexigênico. A insulina também complementa a sinalização da leptina: ambos ativam a via PI3-quinase nos neurônios POMC, amplificando mutuamente seus efeitos anorexigênicos.
- PASSO 4 - GLP-1: a incretina que chega rápido e age forte: As células L do íleo e do cólon produzem GLP-1 em resposta à chegada de nutrientes nessa porção do intestino. Como o intestino distal fica em contato com os nutrientes um pouco mais tarde do que o proximal, o GLP-1 tem um pico ligeiramente mais tardio que a CCK, mas sua ação é intensa e múltipla. O GLP-1 age no hipotálamo (ativando diretamente a via POMC/alfa-MSH) e no NTS do tronco encefálico. Mas o mecanismo mais importante fisiologicamente é a ativação de receptores GLP-1 nas fibras aferentes do nervo vago, que envia o sinal de saciedade ao NTS sem depender da passagem do hormônio pela BHE. Isso é fundamental porque a meia-vida do GLP-1 endógeno é de apenas 2 a 5 minutos (degradado pela DPP-4 plasmática). A sinalização vagal permite que um nível muito pequeno de GLP-1 no plasma, durante um tempo curtíssimo, gere um sinal de saciedade robusto no cérebro.
- PASSO 5 - PYY: o sinal de saciedade tardio do cólon: O PYY (peptídeo YY) é liberado pelas células L do cólon e reto, principalmente em resposta à gordura alimentar. Seu pico de secreção ocorre cerca de 1 a 2 horas após o início da refeição, bem depois da CCK. Isso faz do PYY um sinal de saciedade pós-prandial tardio que contribui para determinar QUANDO o indivíduo voltará a sentir fome (o componente da SACIEDADE, em oposição à saciação que limita a refeição). O PYY age preferencialmente nos receptores Y2 presentes nas fibras aferentes do nervo vago, ativando o NTS e inibindo os neurônios NPY/AgRP do ARC. Lembre-se: os obesos têm níveis muito baixos de PYY pós-prandial, o que explica a redução da saciedade pós-refeição nessa população.
- PASSO 6 - Ativação dos neurônios POMC/CART e alfa-MSH: Com leptina (estoques adiposos) e insulina (pós-prandial) elevadas, os neurônios POMC/CART do ARC são fortemente ativados. Eles produzem e liberam alfa-MSH em suas terminações nervosas. O alfa-MSH se difunde localmente e viaja por fibras projetadas para os neurônios de segunda ordem no PVN e em outras regiões do hipotálamo.
- PASSO 7 - Ativação dos receptores MC3R e MC4R nos neurônios de segunda ordem (PVN):
O alfa-MSH se liga aos receptores de melanocortina MC4R nos neurônios de segunda ordem do núcleo
paraventricular (PVN). A ativação do MC4R é o passo mais crítico da via anorexigênica, e é
exatamente aqui que as mutações causadoras de obesidade monogênica produzem seu efeito. Quando o
MC4R é ativado pelo alfa-MSH, os neurônios do PVN disparam e liberam:
- CRH (Hormônio Liberador de Corticotropina): tem efeito anorexigênico direto além de ativar o eixo HPA.
- TRH (Hormônio Liberador de Tireotropina): estimula o eixo hipófise-tireoide, aumentando T3 e T4, que elevam a taxa metabólica basal e o gasto energético.
- Ocitocina: tem efeito anorexigênico por ação em receptores distribuídos pelo tronco encefálico e sistema límbico.
- BDNF (Fator Neurotrófico Derivado do Cérebro): liberado pelo núcleo ventromedial (VMH) em resposta ao alfa-MSH via MC4R, o BDNF é anorexigênico e tem função importante na plasticidade dos circuitos de regulação do apetite. Mutações no receptor de BDNF (TrkB) causam hiperfagia e obesidade em humanos.
- PASSO 8 - Ativação simpática e termogênese: O PVN, via suas conexões com o sistema nervoso autônomo simpático, aumenta a atividade simpática sistêmica. Isso produz: maior liberação de noradrenalina nas terminações simpáticas do tecido adiposo marrom (TAM), ativando os receptores beta3-adrenérgicos e aumentando a termogênese via proteína desacopladora UCP1 (uncoupling protein 1); aumento da termogênese no músculo esquelético; e estímulo à lipólise no tecido adiposo branco. O resultado é aumento do gasto energético total.
- PASSO 9 - Queda da Grelina e redução do apetite: Com a chegada de alimento ao estômago e a distensão gástrica, a produção de grelina pelo fundo gástrico é suprimida. Em indivíduos eutróficos, essa supressão é rápida e completa. Em obesos, essa supressão é menos eficiente: a grelina cai pós-prandialmente, mas menos do que o esperado. Isso contribui para menor saciação e retorno mais precoce da fome em indivíduos obesos em comparação com eutróficos de mesmo peso.
📋 PROTOCOLO - Resumo da cascata: Jejum vs Pós-Prandial
ESTADO DE JEJUM (via orexigênica): Grelina SOBE no fundo gástrico → Leptina CAI (menor adiposidade sinalizada) → NPY/AgRP ATIVADOS no ARC → GABA inibe POMC/CART → AgRP bloqueia MC4R no PVN → LH ativa (MCH, Orexina) → Hipotálamo lateral dispara → FOME intensa + REDUÇÃO do gasto energético
ESTADO PÓS-PRANDIAL (via anorexigênica): CCK sobe (15 min, duodeno) → GLP-1 sobe (íleo/cólon via vago) → Insulina sobe (pâncreas) → PYY sobe (1-2h, cólon) → Leptina permanece elevada → POMC/CART ATIVADOS no ARC → alfa-MSH liberado → MC4R ativado no PVN → CRH, TRH, Ocitocina liberados → Ativação simpática → SACIEDADE + AUMENTO do gasto energético
Comentário da Banca:
O CRH é liberado pelos neurônios do PVN como consequência da ativação do MC4R pelo alfa-MSH. Sendo um neurohormônio de efeito anorexigênico e catabólico, o CRH suprime o apetite e ativa respostas de gasto energético. Portanto, um aumento de CRH no hipotálamo é CONSEQUÊNCIA da ativação da via da saciedade e CAUSA da sensação de saciedade.
DISTRATORES: A) A insulina é ANOREXIGÊNICA no hipotálamo, estimulando POMC e inibindo NPY. B) NPY é OREXIGÊNICO; apenas CART é anorexigênico. C) alfa-MSH e MCH não competem pelo mesmo receptor: alfa-MSH age no MC4R (anorexigênico), e MCH age em seus próprios receptores MCH1R/MCH2R (orexigênicos). São vias completamente distintas.
Comentário da Banca:
MCH é produzido no hipotálamo lateral e é OREXIGÊNICO (anabólico): quando ativado, estimula a ingestão alimentar e reduz o gasto energético. CRH é produzido no PVN e é ANOREXIGÊNICO (catabólico): suprime a ingestão e aumenta o gasto energético. So a alternativa C tem um de cada função.
ARMADILHA: A alternativa A coloca NPY e AgRP - mas ambos são OREXIGÊNICOS. A alternativa B coloca CART e alfa-MSH - ambos ANOREXIGÊNICOS. A alternativa D coloca Orexina e AgRP - ambos OREXIGÊNICOS.
4.4 Os Circuitos de Segunda Ordem: Além do Hipotálamo
4.1 O Núcleo Paraventricular (PVN): o executor da saciedade
O PVN é o principal núcleo de segunda ordem para os sinais anorexigenicos. Ele recebe aferências dos neurônios POMC/CART do ARC via alfa-MSH e dos neurônios NPY/AgRP via NPY e AgRP. A balança entre alfa-MSH (que ativa os MC4R do PVN) e AgRP (que os bloqueia) determina o nível de atividade anorexigênica do PVN. Quando ativado, o PVN gera múltiplos sinais de saciedade e catabólicos (CRH, TRH, Ocitocina) e coordena a ativação simpática.
4.2 O Hipotálamo Lateral (LH): o promotor do apetite e da recompensa alimentar
O hipotálamo lateral é o centro orexigênico de segunda ordem. Ele produz MCH e Orexina/Hipocretina, dois neuropeptídeos com efeitos complementares na estimulação da alimentação. O MCH (Melanin-Concentrating Hormone) estimula a ingestão alimentar e reduz o gasto energético; seus níveis aumentam em resposta ao NPY e ao déficit energético. A Orexina/Hipocretina tem dupla função: estimula a alimentação E promove o estado de alerta e vigília (razão pela qual a deficiência de Orexina causa narcolepsia com cataplexia). O LH é também o ponto de conexão entre o sistema homeostático e o sistema de recompensa dopaminérgico.
4.3 O Sistema de Recompensa: o comer hedônico e seus circuitos
O sistema de recompensa mesolímbico, centrado no núcleo accumbens (NAcc), na área tegmental ventral (VTA) e no córtex pré-frontal (CPF), é responsável pelo comer HEDÔNICO: o consumo de alimentos motivado pelo prazer, reforço positivo e hábito, independentemente das necessidades metabólicas.
Quando um indivíduo ingere um alimento altamente palatável (rico em açúcar, gordura e sal), neurônios dopaminérgicos da VTA disparam e liberam dopamina no NAcc. Essa liberação de dopamina gera uma sensação de prazer intenso e reforço positivo que cria memórias associadas ao alimento e motivação para repeti-lo. Com o tempo e a exposição repetida, o padrão comportamental pode se tornar compulsivo, similar ao mecanismo de abuso de drogas.
O hipotálamo se conecta ao sistema de recompensa: a ativação do LH (orexigênica) aumenta a motivação para buscar alimento recompensador; a ativação das beta-endorfinas (derivadas da POMC) no NAcc gera prazer durante a refeição. O estresse, via cortisol, aumenta a preferência por alimentos palatáveis e ativa o sistema de recompensa, explicando o "comer emocional". Os neurônios AgRP do ARC também projetam diretamente para o NAcc, aumentando a resposta motivacional ao alimento em estados de déficit energético.
🩺 PÉROLA CLÍNICA - Fentermina e Topiramato no circuito de recompensa
A combinação fentermina + topiramato é cobrada pelo mecanismo específico de cada componente no circuito: a FENTERMINA aumenta a liberação de noradrenalina no hipotálamo (ativando centros de saciedade do PVN e suprimindo o apetite) e também tem alguma ação dopaminérgica que reduz o comportamento de busca por alimento. O TOPIRAMATO, por sua vez, modula os canais de sódio e cálcio, potencializa o GABA e REDUZ a liberação de dopamina no NAcc, diminuindo o componente hedônico da alimentação compulsiva. Questão 2024 Q6 cobrou exatamente esse mecanismo dual.
Comentário da Banca:
O gabarito revela a lógica de cada componente: Fentermina age no hipotálamo via noradrenalina (núcleo do apetite homeostático), enquanto Topiramato age no núcleo accumbens modulando o componente hedônico (redução da dopamina = menos compulsão). Os distratores tentam atribuir efeitos dopaminérgicos à fentermina ou serotoninérgicos a ambos, o que não corresponde ao mecanismo principal de nenhum dos dois.
4.5 O Tronco Encefálico e o Núcleo do Trato Solitário (NTS): o integrador de curto prazo
O hipotálamo regula o apetite a longo prazo, com base nos estoques energéticos corporais (adiposidade, glicemia crônica). Mas existe um segundo nível de controle, de curto prazo e refeição a refeição, centrado no Núcleo do Trato Solitário (NTS) no tronco encefálico.
O NTS é o destino central de todas as fibras aferentes vagais provenientes do trato gastrointestinal. Ele recebe em tempo real os sinais de: distensão gástrica, liberação de CCK, GLP-1 e PYY pelo intestino, chegada de nutrientes ao intestino delgado e alterações de osmolaridade do quimo. O NTS é também adjacente à área postrema, outro órgão circumventricular com BHE ausente que detecta moléculas circulantes como a amilina.
O NTS processa esses sinais e envia projeções bidirecionais ao hipotálamo (especialmente ao PVN e ARC), integrando as informações de curto prazo da refeição com o estado energético de longo prazo. O NTS também se conecta diretamente ao hipotálamo lateral, ao núcleo dorsal do vago (que controla a motilidade gástrica) e ao núcleo ambíguo (controle da deglutição). Essa integração explica por que a vagotomia elimina a saciedade induzida por CCK e PYY: sem o nervo vago, esses sinais intestinais não chegam ao NTS e portanto não produzem saciedade.
🎯 PONTO DE PROVA - Vagotomia e perda do efeito saciante
A banca pode descrever um paciente vagotomizado e perguntar qual hormônio perde o efeito saciante. A resposta: CCK, PYY e GLP-1 têm parte significativa do seu efeito de saciedade mediado pelo nervo vago (via NTS). Sem o vago, o efeito saciante desses hormônios é reduzido. A leptina e a insulina, que agem no ARC diretamente pela circulação, mantêm seus efeitos após vagotomia. Esse é um distrator clássico e lógico.
4.6 Sinalizadores Periféricos em Detalhe: Hormônios, Mecanismos e Fármacos
6.1 Grelina: o único hormônio orexigênico gastrointestinal
A grelina é um peptídeo de 28 aminoácidos produzido pelas células P/D1 do fundo gástrico. A forma biologicamente ativa é a GRELINA ACILADA, na qual um grupo octanoil está ligado à serina na posição 3 do peptídeo. Essa acilação é feita pela enzima GOAT (Ghrelin O-AcylTransferase), que utiliza ácidos graxos de cadeia média como substrato. Sem essa acilação, a grelina não se liga ao receptor GHSR1a e não tem atividade orexigênica. Isso é clinicamente relevante: a forma NÃO-ACILADA representa cerca de 95% da grelina circulante total, mas não estimula o apetite.
O receptor da grelina, GHSR1a (Growth Hormone Secretagogue Receptor type 1a), tem propriedade de atividade constitutiva: mesmo na ausência de grelina, ele está parcialmente ativo. Isso significa que ao bloquear o receptor com um antagonista, é possível reduzir o apetite mesmo quando a grelina está baixa. É por essa razão que antagonistas de GHSR1a estão sendo pesquisados como potenciais antiobesidade. O AgRP, além de ser antagonista dos receptores MC4R, tem estrutura relacionada a moléculas que interagem com o sistema de grelina, e mutações no gene AgRP em humanos têm sido associadas à anorexia nervosa (redução da função orexigênica).
A grelina além do efeito orexigênico tem outras funções importantes: estimula a liberação do GH pela hipófise (daí a denominação Growth Hormone Secretagogue), o que explica por que ela tende a ser mais elevada em crianças e adolescentes; tem efeitos cardioprotetores via receptores GHSR1a no miocárdio; promove gastroproteção e a motilidade gastrointestinal; e tem efeitos no metabolismo ósseo e na função imune.
6.2 GLP-1: da incretina ao medicamento
O GLP-1 é derivado do gene pré-proglucagon por clivagem alternativa nas células L enteroendócrinas. O mesmo gene que no pâncreas produz glucagon, no intestino (células L) produz GLP-1 e GLP-2, e no cérebro produz oxintomodulina. O GLP-1 existe em duas formas ativas: GLP-1 (7-36) amida e GLP-1 (7-37). Ambas são biologicamente ativas e se ligam ao receptor de GLP-1 (GLP-1R).
Os efeitos do GLP-1 endógeno são múltiplos e importantes na fisiopatologia da obesidade: (1) ESTIMULO À INSULINA: de forma dependente de glicose, o GLP-1 amplifica a secreção de insulina pelas células beta - e isso explica o "efeito incretina" (GLP-1 representa 50-70% do efeito incretina total); (2) SUPRESSÃO DO GLUCAGON: inibe as células alfa do pâncreas; (3) RETARDO DO ESVAZIAMENTO GÁSTRICO: prolonga a digestão e a sensação de plenitude; (4) AÇÃO CENTRAL: ativa diretamente os receptores GLP-1R no ARC hipotalâmico (via POMC/alfa-MSH) e no NTS do tronco encefálico; (5) EFEITO TRÓFICO nas células beta: dados em roedores sugerem proliferação e redução da apoptose de células beta, embora isso não esteja confirmado em humanos com a mesma magnitude.
Os níveis de GLP-1 pós-prandial estão REDUZIDOS em obesos e diabéticos tipo 2, contribuindo para o menor efeito incretina típico do DM2. Após a perda de peso e após a cirurgia bariátrica (especialmente bypass gástrico), os níveis de GLP-1 pós-prandial se elevam significativamente. Esse aumento do GLP-1 pós-bariátrica é um dos mecanismos que explica a melhora dramática do DM2 antes mesmo da perda de peso significativa.
| Fármaco | Classe | Meia-vida média | Via | Perda de peso adicional | Mecanismo adicional |
|---|---|---|---|---|---|
| Liraglutida | Análogo GLP-1 | 13 horas | SC 1x/dia | ~8-9% | Receptor GLP-1 central e vagal |
| Semaglutida | Análogo GLP-1 | ~1 semana | SC 1x/semana | ~15% (STEP) | Alta afinidade receptor GLP-1, efeito central mais potente |
| Tirzepatida | Agonista dual GLP-1 + GIP | ~1 semana | SC 1x/semana | ~22% (SURMOUNT) | GIP potencializa GLP-1; redução da lipotoxicidade adiposa via GIP |
| Retatrutida | Agonista triplo GLP-1 + GIP + Glucagon | ~1 semana | SC 1x/semana | ~28-30% (TRIUMPH-1, Fase 3) | Glucagon aumenta gasto energético e lipólise; ainda não aprovado |
6.3 GIP: o co-incretina redescoberto
O GIP (Gastric Inhibitory Polypeptide ou Glucose-dependent Insulinotropic Polypeptide) é produzido pelas células K do duodeno e jejuno em resposta a gordura e carboidratos. Por muito tempo foi considerado uma incretina de "segunda linha" porque no DM2 estabelecido o pâncreas perde a resposta ao GIP (fenômeno de resistência ao GIP), enquanto mantém parcialmente a resposta ao GLP-1. Isso levou à ideia de que o GIP era menos importante terapeuticamente.
A tirzepatida mudou completamente essa perspectiva. O agonismo dual GIP+GLP-1 mostrou resultados de perda de peso muito superiores ao GLP-1 monoagonismo (22,5% vs ~15% da semaglutida). O mecanismo adicional do GIP que explica essa superioridade inclui: (1) receptores GIP no tecido adiposo: o GIP no adipócito facilita a remodelação do tecido adiposo, reduzindo a lipotoxicidade (deposição ectópica de gordura em órgãos); (2) receptores GIP no SNC: GIP tem receptores hipotalâmicos com efeito anorexigênico complementar ao GLP-1; (3) o GIP parece reduzir os efeitos adversos gastrointestinais do GLP-1 quando administrado conjuntamente, melhorando a tolerabilidade.
Em obesos, pode haver resistência ao GIP similar à resistência à insulina. Mas com agonistas exógenos em doses suprafisiológicas (como a tirzepatida), esse receptor volta a ser ativado e gera efeitos benéficos. Isso é analogamente à sensibilização do receptor com a farmacoterapia.
6.4 O papel do Glucagon na nova geração de fármacos
O glucagon, produzido pelas células alfa do pâncreas, é classicamente conhecido como o hormônio hiperglicemiante: ele eleva a glicemia ao estimular a glicogenólise e a gliconeogênese hepática em resposta à hipoglicemia. Parece paradoxal incluí-lo em fármacos antiobesidade. Mas a lógica por trás do agonismo do receptor de glucagon (GcgR) no contexto dos agonistas triplos (como retatrutida) é precisamente: os receptores de glucagon não estão apenas no fígado.
Receptores de glucagon estão presentes no hipotálamo (onde o glucagon tem efeito anorexigênico), no tecido adiposo marrom (onde ativa a termogênese via UCP1), no músculo esquelético (onde estimula a oxidação de substratos) e no fígado (onde estimula a beta-oxidação de ácidos graxos e reduz a lipogênese de novo). O agonismo farmacológico do GcgR, quando combinado com o agonismo de GLP-1 e GIP que protege contra a hiperglicemia que o glucagon causaria isoladamente, produz um estado metabólico de aumento do gasto energético, aumento da lipólise, redução da gordura hepática e potencialização da perda de peso que vai além do que GLP-1 e GIP sozinhos conseguem.
O TRIUMPH-1 (Fase 3, publicado em maio de 2026) confirmou a retatrutida como o agonista triplo GIP/GLP-1/Glucagon com perda de peso média de 28,3% em 80 semanas (12 mg/semana), com alguns participantes atingindo 30,3% quando o tratamento foi estendido por 24 semanas adicionais. Esses números colocam a perda de peso farmacológica em território antes exclusivo da cirurgia bariátrica. A retatrutida ainda não tem aprovação regulatória no Brasil nem nos EUA (em processo de revisão para NDA).
🎯 PONTO DE PROVA - Agonistas duplos e triplos: o que a banca cobra
A banca cobrou mecanismo de tirzepatida em 2023/2024 e é provável que o agonismo GIP/GLP-1/Glucagon apareça nas próximas edições. Os pontos críticos: (1) Tirzepatida = dual GIP + GLP-1; (2) Retatrutida = TRIPLO GIP + GLP-1 + Glucagon; (3) o componente glucagon aumenta o GASTO ENERGETICO (termogênese no TAM) e a lipólise hepática, diferente dos GLP-1 puros que agem principalmente na saciedade; (4) o GIP potencializa o GLP-1 e reduz efeitos GI adversos; (5) Amycretin (Novo Nordisk) = dual GLP-1 + Amilina, ainda em Fase 3, com mecanismo complementar via área postrema (amilina) + NTS/ARC (GLP-1).
6.5 Amilina: o hormônio pancreático que abriu uma nova classe terapêutica
A amilina (Islet Amyloid Polypeptide, IAPP) é um peptídeo de 37 aminoácidos co-secretado pelas células beta do pâncreas junto com a insulina, em proporção aproximada de 1:100 (amilina:insulina). Em condições normais, a amilina é liberada pós-prandialmente, em paralelo com a insulina, e desempenha funções complementares que a insulina sozinha não cumpre:
- Supressão do glucagon pós-prandial: a amilina inibe as células alfa do pâncreas, evitando o pico de glucagon pós-prandial que ocorreria naturalmente e que elevaria a glicemia. Esse é um mecanismo que a insulina não controla diretamente.
- Retardo do esvaziamento gástrico: a amilina atrasa a passagem do quimo do estômago para o duodeno, reduzindo a velocidade de absorção de glicose e contribuindo para o controle da glicemia pós-prandial. Isso prolonga a plenitude gástrica e contribui para a saciação.
- Ação anorexigênica central via área postrema: a amilina age preferencialmente na ÁREA POSTREMA, um órgão circumventricular no tronco encefálico adjacente ao NTS, onde a BHE é ausente. Receptores de amilina na área postrema, quando ativados, enviam sinais ao NTS e de lá ao hipotálamo, gerando saciedade. Essa via é DIFERENTE e COMPLEMENTAR à via do GLP-1 (que age primariamente no ARC via NTS e vago). O fato de que GLP-1 e amilina usam circuitos não sobrepostos explica o efeito aditivo da combinação GLP-1 + amilina (Amycretin).
- Redução da ingestão alimentar: por ação central na área postrema e hipotálamo, a amilina reduz o tamanho das refeições (saciação) e o número de refeições (saciedade). Em modelos animais, a infusão de amilina reduz a ingestão em 20 a 30%.
Em pessoas com DM2, a secreção de amilina está reduzida em paralelo com a deficiência de insulina, porque ambas são produzidas pelas mesmas células beta. Em indivíduos obesos sem diabetes, há hiperamilinemia relativa, mas pode haver resistência central à amilina. A deposição de amilina amiloidogênica no pâncreas é característica histológica do DM2 e contribui para a disfunção e morte de células beta ao longo do tempo.
Pramlintide: o análogo da amilina aprovado
O pramlintide é o único análogo sintético da amilina aprovado pelo FDA (em 2005) para uso clínico, como adjuvante da insulina em pacientes com DM1 e DM2. Ele difere da amilina humana em três aminoácidos (substituições de prolina nas posições 25, 28 e 29) que eliminam a tendência à agregação e fibrilização da molécula nativa. É administrado por via subcutânea antes das refeições.
Do ponto de vista mecanístico para a prova: pramlintide SUPRIME O GLUCAGON pós-prandial, RETARDA O ESVAZIAMENTO GÁSTRICO, REDUZ A INGESTAO ALIMENTAR via amilina central (área postrema) e tem efeito ANOREXIGÊNICO que contribui para perda de peso de 1 a 3 kg como efeito secundário do tratamento. O principal efeito adverso é a NÁUSEA pós-prandial, que é dose-dependente e geralmente melhora com o tempo. Como a amilina é sempre co-secretada com insulina, o pramlintide não pode ser misturado na mesma seringa com a insulina (precipitariam juntos).
Amycretin e Cagrilintide: a próxima geração
O Amycretin (Novo Nordisk) é um agonista dual GLP-1 + amilina em uma única molécula (co-agonismo unimolecular), em desenvolvimento em Fase 3. Os dados de Fase 2 (Lancet, 2025) mostraram tolerabilidade aceitável e perda de peso promissora. A lógica mecanística é a complementaridade de circuitos: GLP-1 ativa o ARC via NTS e vago, enquanto a amilina ativa a área postrema via receptores circumventriculares. A ativação de dois sistemas de saciedade distintos produz efeito aditivo que supera o GLP-1 monoagonismo. O Cagrilintide é um análogo de amilina de longa ação (semanal) desenvolvido pela mesma Novo Nordisk, usado em combinação com semaglutida (CagriSema), com perda de peso em estudos preliminares de 15 a 18%.
6.6 PYY, CCK e Oxintomodulina: detalhes críticos para a prova
PYY (Peptídeo YY): O PYY existe em duas formas: PYY (1-36) secretado inicialmente pelas células L, e PYY (3-36), que é o produto da clivagem pela DPP-4 e a forma predominante na circulação. É importante: a DPP-4 processa tanto o GLP-1 quanto o PYY. O PYY (3-36) é o que age preferencialmente nos receptores Y2, que são os receptores de alta afinidade para esse peptídeo. Os receptores Y2 são autoreceptores pré-sinápticos nos neurônios NPY do ARC: quando ativados pelo PYY (3-36), eles INIBEM a liberação de NPY pelos próprios neurônios NPY, criando um mecanismo de auto-regulação da via orexigênica. Isso é diferente do mecanismo do receptor Y1 (que estimularia a ingestão) e do Y5 (que também estimula a ingestão). O receptor Y2 é o "receptor da saciedade" no circuito PYY.
A relevância clínica: os inibidores de DPP-4 (gliptinas), usados no DM2, degradam tanto o GLP-1 quanto o PYY. Ao inibir a DPP-4, as gliptinas prolongam a ação de ambos. Isso contribui para o discreto efeito de redução de peso observado com as gliptinas (em oposição ao ganho de peso de outras classes). Contudo, o efeito de saciedade das gliptinas é muito mais modesto que o dos agonistas de GLP-1, porque a meia-vida do GLP-1 ativo com gliptinas ainda é muito menor que a dos análogos.
CCK (Colecistoquinina): A CCK tem dois receptores principais: CCKA (ou CCK1R), predominante no sistema gastrointestinal e nas fibras vagais; e CCKB (ou CCK2R), presente no SNC incluindo o córtex cerebral, hipocampo e hipotálamo. Para a saciedade, o receptor CCKA é o mais relevante: ele está abundantemente expresso nas fibras aferentes do nervo vago e sua ativação por CCK dispara o sinal de saciedade que percorre o vago até o NTS. A CCK é o primeiro sinal de saciedade a surgir durante uma refeição (pico em 15 minutos), age em conjunto com a distensão gástrica para determinar o tamanho da refeição (saciação), e potencializa o efeito anorexigênico da leptina.
Oxintomodulina (OXM): A oxintomodulina é outro produto de clivagem do proglucagon nas células L intestinais, liberado juntamente com o GLP-1 em resposta às refeições. Ela age no MESMO receptor do GLP-1 (GLP-1R), mas com afinidade menor, e também tem alguma afinidade pelo receptor de glucagon (GcgR). Seus efeitos incluem: redução da ingestão alimentar (via GLP-1R), retardo do esvaziamento gástrico, supressão do glucagon (via GLP-1R), e aumento do gasto energético em até 10% (via GcgR, similar ao mecanismo do glucagon na termogênese). Em estudos experimentais, a infusão de OXM produzia perda de peso superior ao GLP-1 sozinho, o que motivou o desenvolvimento de análogos. O problema clínico foi a necessidade de 3 injeções diárias pela curta meia-vida. Análogos de longa ação de OXM estão em desenvolvimento.
4.7 Resistência à Leptina: Como a Obesidade Sequestra o Próprio Circuito de Controle
A resistência à leptina é o mecanismo que converte a hiperleptinemia (alta leptina circulante) em uma situação paradoxalmente idêntica à deficiência de leptina, do ponto de vista do hipotálamo. É um dos conceitos mais importantes para a prova, porque explica: por que obesos com leptina muito elevada continuam sentindo fome; por que a reposição de leptina não funciona na obesidade comum; e por que a inflamação hipotalâmica é um alvo terapêutico emergente.
7.1 Mecanismos moleculares da resistência à leptina
- Mecanismo 1: Saturação do transporte através da BHE: A leptina não atravessa a BHE por difusão passiva; ela é transportada ativamente por um sistema de transporte saturável mediado por receptores na barreira vascular (provavelmente isoformas curtas do receptor de leptina, LEPRa). Em condições de hiperleptinemia crônica (como na obesidade), esse sistema de transporte satura. O resultado é que, mesmo com altos níveis de leptina no sangue, a quantidade de leptina que alcança o núcleo arqueado do hipotálamo é reduzida proporcionalmente. O hipotálamo "vê" menos leptina do que realmente existe no sangue, interpretando erroneamente o estado como de déficit de estoques energéticos.
- Mecanismo 2: SOCS3 e o feedback negativo excessivo: Quando a leptina se liga ao receptor LEPRb e ativa a via JAK2-STAT3, um dos genes transcricionalmente ativados pelo STAT3 fosforilado é justamente o gene SOCS3 (Suppressor Of Cytokine Signaling 3). O SOCS3 é uma proteína que inibe a própria via JAK2 que o gerou, criando um loop de feedback negativo fisiológico. Em condições de hiperleptinemia crônica, esse feedback negativo é continuamente ativado, levando ao acúmulo excessivo de SOCS3 que bloqueia persistentemente a sinalização da leptina. Analogamente, a proteína PTP1B (proteína tirosina fosfatase 1B) é outra molécula inibidora da via JAK2 que se acumula na resistência à leptina.
- Mecanismo 3: Inflamação hipotalâmica induzida por ácidos graxos saturados: Dietas hipercalóricas ricas em gordura saturada causam, antes mesmo de produção significativa de adipocinas inflamatórias, uma neuroinflamação hipotalâmica direta. Ácidos graxos saturados (como o ácido palmítico) ativam receptores TLR4 nos próprios neurônios e astrócitos hipotalâmicos, desencadeando a via NF-kB e produção de citocinas pró-inflamatórias locais (TNF-alfa, IL-6, IL-1beta). Essa inflamação hipotalâmica interfere diretamente na sinalização da leptina e da insulina no ARC, prejudicando a resposta anorexigênica. Estudos em modelos animais mostram que a inflamação hipotalâmica precede o ganho de peso e a resistência periférica à insulina, sugerindo que o hipotálamo pode ser o órgão-alvo primário nas dietas de alta gordura.
- Mecanismo 4: Estresse do Retículo Endoplasmático (RE): Neurônios hipotalâmicos submetidos a excesso de nutrientes (especialmente ácidos graxos e glicose) desenvolvem estresse do retículo endoplasmático: acúmulo de proteínas mal dobradas que ativa a via UPR (Unfolded Protein Response). Essa resposta ao estresse ativa quinases como IKK-beta e JNK que fosforilam o IRS-1 (substrato do receptor de insulina) em serina em vez de tirosina, bloqueando a sinalização downstream tanto de insulina quanto de leptina. Isso cria uma resistência central simultânea à leptina e à insulina que agrava o estado de hiperfagia.
🩺 PÉROLA CLÍNICA - A neuroinflamação hipotalâmica como alvo terapêutico
Estudos recentes mostram que os próprios agonistas de GLP-1 têm efeito anti-inflamatório hipotalâmico além do efeito de saciedade: eles reduzem a expressão de citocinas pró-inflamatórias no ARC e melhoram a sensibilidade central à leptina. Isso pode explicar parte dos resultados metabólicos desses fármacos que excedem o esperado pela redução calórica pura. Da mesma forma, a perda de peso por qualquer mecanismo reduz a concentração de ácidos graxos circulantes, diminuindo o estímulo para neuroinflamação e melhorando progressivamente a sensibilidade hipotalâmica à leptina.
4.8 Pontos de Prova: Consolidação Final desta Seção
8.1 O que você tem que saber de cor sobre o circuito central
| Neurônio / Molécula | Localização | Tipo | Ativado por | Inibido por | Efeito final |
|---|---|---|---|---|---|
| NPY | ARC (1ª ordem) | OREXIGÊNICO | Grelina, baixa leptina, baixa insulina, jejum | Leptina, insulina, PYY-Y2, serotonina | Hiperfagia, redução gasto |
| AgRP | ARC (1ª ordem, coexpresso NPY) | OREXIGÊNICO | Mesmos que NPY | Leptina, insulina | Bloqueia MC4R (antagonista inverso) |
| GABA (de NPY/AgRP) | ARC → POMC | INIBITÓRIO | Ativação NPY/AgRP | - | Inibe POMC/CART |
| POMC | ARC (1ª ordem) | Pré-hormônio | Leptina, insulina, GLP-1, PYY, estado pós-prandial | Jejum, grelina, cortisol | Gera alfa-MSH (anorexigênico), ACTH, beta-endorfina |
| alfa-MSH | Terminações POMC | ANOREXIGÊNICO | Ativação POMC | AgRP (antagonismo receptor) | Ativa MC4R no PVN → saciedade + gasto |
| CART | ARC (coexpresso POMC) | ANOREXIGÊNICO | Leptina, cocaína, anfetamina | Jejum | Saciedade, complementa alfa-MSH |
| MC4R | PVN e outras regiões (2ª ordem) | Receptor | alfa-MSH (agonista) | AgRP (antagonista inverso) | Quando ativo: saciedade, CRH, TRH, ativação simpática |
| MC3R | ARC, PVN | Receptor | alfa-MSH | AgRP | Autorregulação do sistema melanocortina; gasto energético |
| CRH | PVN (2ª ordem) | ANOREXIGÊNICO / CATABÓLICO | alfa-MSH via MC4R; estresse | Cortisol (feedback negativo) | Saciedade, ativação eixo HPA, estresse |
| TRH | PVN (2ª ordem) | ANOREXIGÊNICO / METABÓLICO | alfa-MSH, leptina via VMH | NPY/AgRP | Estimula eixo tireóideo, aumenta TMB |
| MCH | Hipotálamo Lateral (2ª ordem) | OREXIGÊNICO | NPY, deficit energético | alfa-MSH (indireto) | Hiperfagia, redução gasto |
| Orexina / Hipocretina | Hipotálamo Lateral | OREXIGÊNICO | NPY, jejum, estímulos externos | Saciedade, leptina | Fome + vigília + motivação |
| BDNF | VMH (2ª ordem) | ANOREXIGÊNICO | alfa-MSH via MC4R | Déficit energético | Saciedade; plasticidade circuito apetite |
8.2 Regras de decisão rápida para questões de prova
🎯 REGRAS DE OURO PARA NÃO ERRAR
Regra 1: Se a questão pergunta sobre o receptor onde alfa-MSH age para produzir saciedade, a resposta é MC4R no PVN. O MC3R é autorregulatório no ARC. O MCH não age no MC4R.
Regra 2: Se a questão menciona AgRP, lembre-se: ele é antagonista INVERSO do MC4R. Não é apenas um antagonista competitivo; ele ativamente SUPRIME a atividade constitutiva do receptor. Isso o torna mais potente que um antagonista simples.
Regra 3: Se perguntar por que a vagotomia elimina o efeito de PYY e CCK: porque eles agem principalmente via fibras aferentes vagais → NTS → hipotálamo. Sem o vago, o sinal não chega ao cérebro.
Regra 4: Se perguntar o receptor da amilina no cérebro: área postrema (órgão circumventricular, BHE ausente). Se perguntar o do GLP-1: NTS (via vago) e ARC (via circulação). Circuitos COMPLEMENTARES e não sobrepostos = lógica do amycretin.
Regra 5: Se perguntar sobre retatrutida: é o TRIPLO agonista GIP + GLP-1 + Glucagon. O glucagon não é incluído para elevar a glicemia, mas para aumentar o GASTO ENERGÉTICO via termogênese no TAM e lipólise hepática.
Regra 6: Se perguntar o nível de leptina na obesidade comum: ELEVADO (hiperleptinemia + resistência). Se perguntar na deficiência congênita de leptina: INDETECTÁVEL. Se perguntar na deficiência do receptor de leptina: MUITO ELEVADO.
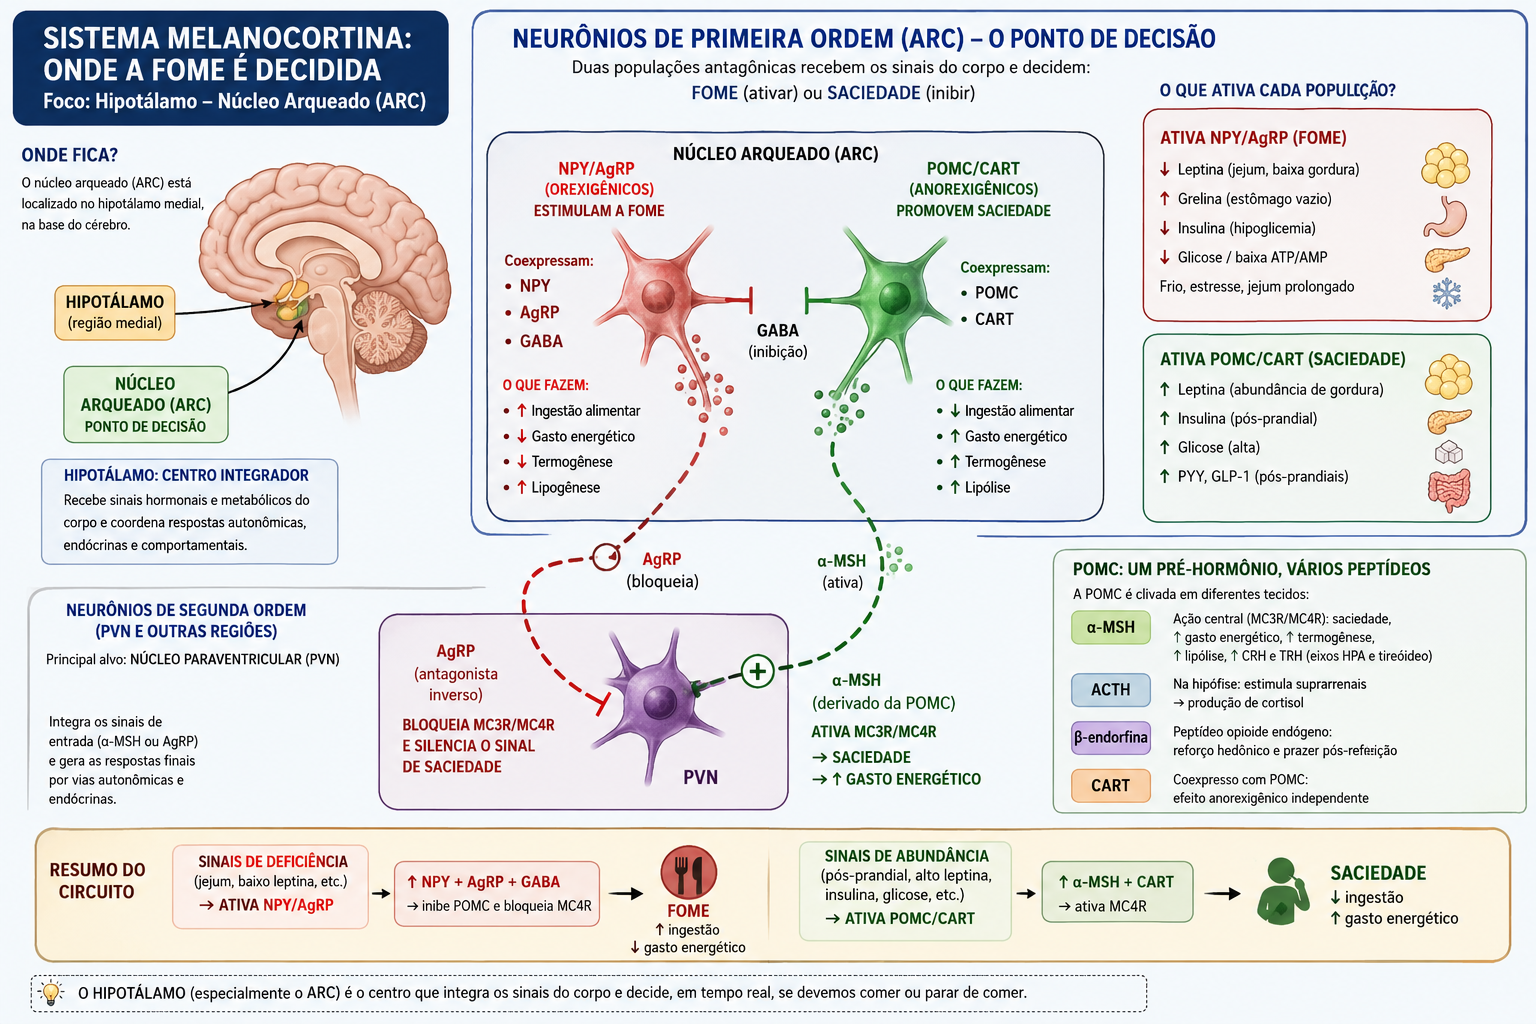
5. Microbiota Intestinal e Obesidade
A microbiota intestinal emergiu nas últimas duas décadas como um fator etiológico e fisiopatológico relevante na obesidade, e a banca a cobrou de forma direta em 2022 (Q18) e em 2023 (Q1). O candidato que não domina esse tópico perde pontos garantidos porque as questões sobre microbiota são objetivas: elas testam conhecimento factual específico sobre os filos bacterianos, o que acontece com a relação Firmicutes/Bacteroidetes na obesidade e na perda de peso, o papel do LPS, e como a microbiota afeta o gasto energético do hospedeiro.
O trato gastrointestinal humano abriga aproximadamente 100 trilhões de micro-organismos, com massa total de 1 a 2 kg, compostos principalmente por bactérias pertencentes a dois filos dominantes: Firmicutes e Bacteroidetes, que juntos representam mais de 90% da microbiota. Em indivíduos eutróficos, existe um equilíbrio entre esses filos. Na obesidade, estudos clássicos (especialmente os trabalhos pioneiros de Gordon e cols. com camundongos germ-free) demonstraram um aumento na proporção de Firmicutes e redução de Bacteroidetes, com um aumento da razão Firmicutes/Bacteroidetes.
Esse padrão, contudo, tem maior importância mecanística do que taxonômica: o que realmente importa é que a microbiota dos indivíduos obesos é mais eficiente em fermentar polissacarídeos não-digestíveis da dieta (fibras, amidos resistentes), produzindo maiores quantidades de ácidos graxos de cadeia curta (AGCC), especialmente acetato, propionato e butirato. Esses AGCC fornecem calorias extras ao hospedeiro (podendo somar até 5% da energia diária) e modulam vias metabólicas: o butirato é a principal fonte de energia dos colonócitos e fortalece a barreira intestinal; o propionato chega ao fígado via circulação portal e modula a gliconeogênese; o acetato circula sistemicamente e pode influenciar a lipogênese.
Comentário da Banca:
FIAF (Fasting-induced adipocyte factor) é uma proteína secretada pelo epitélio intestinal em jejum, que normalmente INIBE a lipase lipoproteica (LPL), impedindo o armazenamento de gordura nos adipócitos. Quando a microbiota suprime o FIAF, a LPL fica mais ativa, facilitando o depósito de triglicérides no tecido adiposo. Este é um dos mecanismos pelos quais a microbiota pode promover ganho de gordura.
A alternativa A é correta sobre o princípio geral (maior extração de energia leva a ganho de peso) mas está incompleta. A alternativa B é ERRADA na parte do FIAF: animais germ-free têm FIAF ELEVADO (sem microbiota para supri-lo), o que inibe LPL e reduz acúmulo de gordura, explicando por que esses animais permanecem magros mesmo comendo mais calorias. A alternativa D é errada: a troca de microbiota de obeso para magro induz GANHO de gordura (não redução), e as bactérias Akkermansia muciniphila e Christensenella são consideradas BENÉFICAS (associadas à magreza), não causam ganho de peso.
Comentário da Banca:
A alternativa E (aqui mapeada como índice 4) é direta e factual: a cirurgia bariátrica, ao mudar o trânsito intestinal e o padrão alimentar, modifica a composição da microbiota. Estudos consistentes mostram redução da razão Firmicutes/Bacteroidetes no pós-operatório, o que é coerente com a melhora metabólica observada.
A alternativa A é errada: os dois filos dominantes são Firmicutes e BACTEROIDETES (não Proteobacteria). A alternativa B é errada: estudos iniciais mostraram aumento de Firmicutes (não Bacteroidetes) em camundongos obesos. A alternativa C é errada: obesos têm AUMENTO de AGCC fecais (maior fermentação), não redução. A alternativa D é diametralmente oposta à evidência: LPS ESTIMULA a deposição adiposa e promove resistência à insulina (não inibe).
O segundo mecanismo central pelo qual a microbiota contribui para a obesidade é a endotoxemia metabólica. Bactérias gram-negativas possuem LPS (lipopolissacarídeo) na membrana externa. Em uma microbiota equilibrada e uma barreira intestinal íntegra, o LPS permanece no lúmen intestinal. Quando há disbiose (desequilíbrio da microbiota), especialmente com redução de bactérias produtoras de butirato (como Faecalibacterium prausnitzii e Akkermansia muciniphila) e aumento de gram-negativas patobiontes, a integridade da barreira intestinal é comprometida. As proteínas de junção estreita (tight junctions) do epitélio se afrouxam, aumentando a permeabilidade intestinal. O LPS então transloca para a circulação portal e sistêmica, em concentrações baixas mas crônicas: esse é o fenômeno da endotoxemia metabólica, descrito originalmente por Cani e cols. em 2007.
O LPS circulante ativa receptores TLR4 (Toll-like receptor 4) em células imunes, hepatócitos, adipócitos e neurônios hipotalâmicos, desencadeando uma cascata inflamatória via NF-kB que produz citocinas pró-inflamatórias (TNF-alfa, IL-6, IL-1beta). Essa ativação crônica dos TLR4 pelo LPS contribui para resistência à insulina, acúmulo de gordura hepática (MASLD) e neuroinflamação hipotalâmica que prejudica a sinalização de leptina.
🎯 PONTO DE PROVA - LPS e o papel dos TLR4 na resistência à insulina
A banca cobrou em 2022 que o LPS ESTIMULA a deposição adiposa e AUMENTA a resistência insulínica (não o contrário). O mecanismo: LPS ativa TLR4, que ativa NF-kB, que produz TNF-alfa e IL-6, que bloqueiam a sinalização do receptor de insulina via fosforilação em serina do IRS-1. Este é o elo mecanístico entre disbiose, endotoxemia metabólica e resistência à insulina. Esse raciocínio aparece em múltiplos contextos: MASLD, DM2, obesidade visceral.
6. Termogênese Adaptativa: Por que Manter o Peso é Mais Difícil que Perder
A termogênese adaptativa, também denominada adaptação metabólica, é o mecanismo fisiológico pelo qual o organismo, ao perceber o emagrecimento como uma ameaça à sobrevivência, adota estratégias de conservação de energia que vão além do esperado pela simples redução da massa corporal. Ou seja, após a perda de peso, o metabolismo basal cai proporcionalmente mais do que seria previsto pela redução de tecido magro e adiposo. Isso significa que o ex-obeso que emagreceu precisará consumir menos calorias do que uma pessoa que sempre pesou o mesmo que ele atualmente, para manter o peso constante. Esse fato biológico, bem estabelecido em estudos controlados, é uma das principais razões para a alta taxa de recidiva da obesidade e é fundamental para a compreensão do tratamento como intervenção de longo prazo.
O mecanismo hormonal mais estudado é a queda acentuada da leptina com o emagrecimento. Como a leptina é secretada proporcionalmente à massa adiposa, ao perder gordura o indivíduo reduz a leptinemia de forma rápida. Níveis baixos de leptina sinalizam ao hipotálamo um estado de "escassez energética", ativando a via NPY/AgRP (fome), reduzindo a atividade tiroidiana (queda de T3 por menor conversão periférica de T4), diminuindo a atividade do sistema nervoso simpático (menos termogênese), reduzindo a produção de gonadotrofinas (hipogonadismo por privação energética) e alterando o perfil de outros hormônios intestinais de saciedade.
Além da leptina, ocorre redução de PYY e GLP-1 pós-prandiais (menos saciedade após comer) e aumento persistente da grelina (mais fome). O estudo de Sumithran e cols. (NEJM 2011) demonstrou que essas alterações hormonais persistem por pelo menos 12 meses após o emagrecimento, mesmo com o peso estabilizado, explicando por que o indivíduo que perdeu peso continua sentindo mais fome do que sentiu antes de engordar, tornando a manutenção do peso uma tarefa ativa e permanente.
O estudo mais dramático sobre termogênese adaptativa é a análise longitudinal dos participantes do reality show "The Biggest Loser" (Leibel, Rosenbaum): anos após o programa, esses indivíduos mantinham um gasto energético de repouso muito mais baixo do que o esperado para o seu peso atual, e seus níveis de leptina eram extremamente baixos, perpetuando a fome e a eficiência metabólica que favorecia o reganho de peso.
💊 PRESCRIÇÃO PRÁTICA - Estratégias para mitigar a termogênese adaptativa
A redução metabólica típica na termogênese adaptativa é estimada entre 50 e 200 kcal/dia, variável entre indivíduos. Estratégias para atenuá-la: (1) Treinamento resistido para preservar massa magra e elevar o metabolismo basal; (2) Aporte proteico adequado (1,2-1,5 g/kg/dia) para manter a termogênese induzida pela dieta e a massa muscular; (3) Farmacoterapia antiobesidade (agonistas de GLP-1) reduz o "drive" hipotalâmico de fome gerado pela queda da leptina; (4) Monitoramento de longo prazo com ajustes progressivos do plano alimentar; (5) Abordagem comportamental para manejo da fome aumentada no pós-emagrecimento.
🎯 PONTO DE PROVA - Termogênese adaptativa na prova
A banca pode apresentar um paciente que perdeu muito peso e está reganhando apesar de seguir a dieta prescrita, e perguntar qual o mecanismo biológico mais provável. A resposta correta será a adaptação metabólica: queda do GER além do esperado pela redução de massa, aumento da grelina, queda de leptina, T3 e PYY. O distrator clássico é "falta de aderência ao tratamento". O candidato que entende a termogênese adaptativa sabe que em alguns pacientes o reganho é BIOLOGICAMENTE ESPERADO e que a culpa não é do paciente.
7. Seção Rápida: Três Questões Clínicas Integradas
7.1 Saciação vs saciedade vs comer hedônico
A banca testou precisão terminológica em 2022 (Q67). Para a prova: SACIACÃO é o processo intrarrefeição que determina quando o indivíduo para de comer (regulado por distensão gástrica, CCK, velocidade de chegada de nutrientes ao intestino delgado). SACIEDADE é o estado pós-refeição que determina quando a pessoa voltará a sentir fome (regulado por PYY, GLP-1, leptina, insulina). COMER HEDÔNICO é o consumo de alimentos motivado pelo prazer e recompensa, independentemente dos sinais homeostáticos de saciedade, mediado pela liberação de dopamina no sistema de recompensa mesolímbico.
7.2 Jejum intermitente e cefaleia
Nas primeiras semanas de prática de jejum intermitente, é comum o relato de cefaleia leve a moderada pelo candidato no início da intervenção.
Comentário da Banca:
A banca considerou desidratação a causa mais provável de cefaleia no início do jejum intermitente. A justificativa é que durante o jejum, a pessoa tende a reduzir a ingestão de líquidos (pois parte do água diária vem dos alimentos), predispondo à desidratação, que compromete a função cerebral e causa cefaleia. A hipoglicemia poderia ser causa em casos selecionados (especialmente diabéticos), mas na maioria dos indivíduos saudáveis o organismo mantém a glicemia durante o jejum através de glicogenólise e gliconeogênese. Os AGL não atravessam a BHE de forma significativa para causar cefaleia diretamente. A redução de aminoácidos essenciais não ocorre nas primeiras semanas de jejum intermitente, que tipicamente dura 14 a 24 horas.
7.3 Fator de transcrição na restrição calórica e longevidade
O metabolismo sob estresse calórico orquestra vias nucleares associadas a reparo estrutural e senescência celular tardia.
Comentário da Banca:
FoxO (Forkhead box O) é uma família de fatores de transcrição que estão na interseção entre restrição calórica, sinalização de insulina e longevidade. Na restrição calórica, a via mTOR é inibida, o que leva à ativação de FoxO. FoxO ativado regula genes envolvidos em: resistência ao estresse oxidativo, reparo de DNA, apoptose controlada, autofagia (limpeza de organelas disfuncionais), e fatores de longevidade. mTOR (alternativa A) é ativo quando há abundância de nutrientes, promovendo crescimento celular, não longevidade por restrição. NF-kB (alternativa D) é tipicamente pró-inflamatório e está associado a doenças, não a longevidade adaptativa.
8. Pontos de Prova: Consolidação Final
8.1 Os 15 conceitos mais cobrados neste capítulo (2022-2024)
- 1. Saciação (intrarrefeição) vs saciedade (pós-refeição): definições precisas, hormônios envolvidos em cada um.
- 2. NPY e AgRP são OREXIGÊNICOS. POMC/CART e alfa-MSH são ANOREXIGÊNICOS. MC4R é o receptor terminal da via anorexigênica.
- 3. MCH (Melanin-Concentrating Hormone) é OREXIGÊNICO. CRH é ANOREXIGÊNICO. Não confunda MCH com alfa-MSH.
- 4. Grelina: único hormônio GI orexigênico. Forma acilada = ativa (5% da circulante). Elevada na Prader-Willi e na anorexia nervosa. Baixa na obesidade comum (basal).
- 5. Leptina: alta na obesidade (hiperleptinemia + resistência). Baixa na deficiência congênita. Tratamento com leptina recombinante só funciona na deficiência congênita.
- 6. MC4R: mutação mais prevalente entre causas monogênicas de obesidade. Menos grave que deficiência de leptina.
- 7. Microbiota: aumento da razão Firmicutes/Bacteroidetes na obesidade. LPS de gram-negativas causa endotoxemia metabólica. Ativa TLR4 → inflamação → resistência à insulina.
- 8. Cirurgia bariátrica: diminui a razão Firmicutes/Bacteroidetes no pós-operatório. Aumenta GLP-1 e PYY pós-prandiais (explicando melhora do diabetes pré-perda de peso).
- 9. Termogênese adaptativa: metabolismo cai além do esperado após perda de peso. Leptina baixa, grelina alta, T3 baixo, PYY baixo. Causa biológica do reganho de peso.
- 10. Adiponectina: inversamente proporcional à adiposidade visceral. Aumenta com perda de peso, glitazonas, GH. Reduz com obesidade, andrógenos, inflamação.
- 11. Programação metabólica (hipótese de Barker): restrição intrauterina ou excesso nutricional gestacional programa o metabolismo do feto para maior risco de obesidade.
- 12. FoxO: fator de transcrição ativado pela restrição calórica. Promove longevidade celular, autofagia, resistência ao estresse oxidativo.
- 13. FIAF: inibido pela microbiota. Quando suprimido, a lipase lipoproteica (LPL) fica mais ativa, facilitando acúmulo de gordura no tecido adiposo.
- 14. Pontos de corte CA: Sul-americanos usam o critério IDF asiático: homens ≥ 90 cm, mulheres ≥ 80 cm (não os 94/80 dos caucasianos).
- 15. Cetose e dieta cetogênica: efeitos adversos incluem desidratação, halitose, náuseas, letargia, alopecia e, menos frequentemente, nefrolitíase.
8.2 Armadilhas clássicas da banca neste tema
⚠ ARMADILHA 1 - Grelina elevada na obesidade
A banca pode afirmar que "na obesidade a grelina está elevada". ERRADO: na obesidade comum, a grelina basal é tipicamente BAIXA ou normal. A exceção é a Síndrome de Prader-Willi e a anorexia nervosa, onde a grelina está elevada. Não confunda o efeito agudo (grelina sobe antes das refeições em qualquer indivíduo) com o nível basal crônico dos obesos.
⚠ ARMADILHA 2 - Deficiência de leptina vs resistência à leptina
Questões que misturam esses dois fenômenos são clássicas. Deficiência: gene LEP mutado, leptina indetectável, obeso desde a infância, responde à reposição. Resistência: gene normal, leptina muito elevada, obeso adulto, não responde à reposição. Na clínica do TEN, o obeso adulto comum tem RESISTÊNCIA, não deficiência.
⚠ ARMADILHA 3 - Bacteroidetes vs Firmicutes na obesidade
A banca já tentou inverter a relação: apresentou alternativas dizendo que na obesidade há aumento de Bacteroidetes. O correto é aumento de Firmicutes e redução de Bacteroidetes na obesidade. A recuperação pós-perda de peso (incluindo pós-bariátrica) normaliza essa relação, com redução de Firmicutes.
⚠ ARMADILHA 4 - Receptor MC4R e MCH
MC4R é o receptor de melanocortina 4, que recebe alfa-MSH (anorexigênico). MCH (Melanin-Concentrating Hormone) é um neuropeptídeo orexigênico completamente diferente, que age em receptores MCH1R/MCH2R. A banca usa a confusão MC4R/MCH como distrator clássico. Memorize: alfa-MSH → MC4R = saciedade. MCH → MCH1R = fome.
8.3 Mnemônicos e atalhos de memorização
Para lembrar os hormônios anorexigênicos do trato GI: "GLP-1, PYY, CCK, OXM = TODOS anorexigênicos". Grelina é o ÚNICO orexigênico GI.
Para lembrar o que cai na perda de peso: "GLPT caem" = Grelina SOBE (orexigênico), Leptina cai, PYY cai, T3 cai. Resultado: mais fome, menos gasto = termogênese adaptativa.
Para os filos na obesidade: "Obeso é Firmicutes, magro é Bacteroidetes" (embora com nuances na literatura mais recente, esse é o padrão esperado pela banca).
Para causas monogênicas por ordem de prevalência: "MC4R (mais comum), depois deficiência POMC, depois deficiência leptina (rara mas tratável)".
★ Painel do Simulado Interativo
Acompanhe o seu desempenho geral nas questões oficiais do TEN contidas ao longo desta apostila digital. Você pode responder as questões diretamente nos blocos do texto e verificar o resultado consolidado aqui.
9. Referências Bibliográficas
- ABESO. Diretrizes Brasileiras de Tratamento Farmacológico da Obesidade - ABESO 2026. São Paulo: Associação Brasileira para o Estudo da Obesidade e Síndrome Metabólica, 2026.
- Saraiva JFK, Valerio CM, Rached FH, et al. Brazilian evidence-based guideline on the management of obesity and prevention of cardiovascular disease and obesity-associated complications. Arquivos Brasileiros de Cardiologia. 2025;122(9):e20250621. doi:10.36660/abc.20250621.
- ABESO; SBEM; SBD; SBC; ABS. Manual de Diretrizes para o Enfrentamento da Obesidade na Saúde Suplementar Brasileira. São Paulo: ABESO, junho 2024.
- Sumithran P, Prendergast LA, Delbridge E, et al. Long-term persistence of hormonal adaptations to weight loss. N Engl J Med. 2011;365(17):1597-1604. doi:10.1056/NEJMoa1105816.
- Rosenbaum M, Leibel RL. Adaptive thermogenesis in humans. Int J Obes (Lond). 2010;34 Suppl 1:S47-55. doi:10.1038/ijo.2010.184.
- Turnbaugh PJ, Ley RE, Mahowald MA, et al. An obesity-associated gut microbiome with increased capacity for energy harvest. Nature. 2006;444(7122):1027-1031. doi:10.1038/nature05414.
- Cani PD, Amar J, Iglesias MA, et al. Metabolic endotoxemia initiates obesity and insulin resistance. Diabetes. 2007;56(7):1761-1772. doi:10.2337/db06-1491.
- Schwartz MW, Seeley RJ, Zeltser LM, et al. Obesity Pathogenesis: An Endocrine Society Scientific Statement. Endocr Rev. 2017;38(4):267-296. doi:10.1210/er.2017-00111.
- van der Klaauw AA, Farooqi IS. The hunger genes: pathways to obesity. Cell. 2015;161(1):119-132. doi:10.1016/j.cell.2015.03.008.
- Berthoud HR, Morrison C. The brain, appetite, and obesity. Annu Rev Psychol. 2008;59:55-92. doi:10.1146/annurev.psych.59.103006.093551.
- Prats-Arimon M, et al. Adaptação metabólica e regulação do apetite após perda de peso: uma revisão. Research, Society and Development. 2024;14(6):e5914649018. doi:10.33448/rsd-v14i6.49018.
- Uebel GC, Schlickmann DS, Eisenhardt MM, et al. A microbiota humana e sua relação com a Obesidade. Contribuciones a Las Ciencias Sociales. 2023;16(10):20467-20476. doi:10.55905/revconv.16n.10-108.
- Fasshauer M, Bluher M. Adipokines in health and disease. Trends Pharmacol Sci. 2015;36(7):461-470. doi:10.1016/j.tips.2015.04.014.
- Proietto J. Mechanisms of obesity pathogenesis and the implication for treatment. Best Pract Res Clin Endocrinol Metab. 2023;37(3):101741. doi:10.1016/j.beem.2023.101741.